quarta-feira, 21 de setembro de 2022


10 razões pelas quais a complexidade da formulação está aumentando em estéreis

iStock-1207060947-glove-test-lab

A complexidade está aumentando em injetáveis ​​estéreis, impulsionada por fatores que incluem, mas não se limitam a, formulação e entrega.

Reduza a complexidade e economize tempo no caminho para a autorização do IND e os primeiros testes em humanos.

1. Apesar dos medicamentos órfãos serem notórios por seus altos custos e fatores de risco, o mercado está projetado para crescer 13% CAGR de 2020-2024 1,2 . Um impulsionador desse crescimento são os incentivos financeiros e os benefícios que as empresas estão recebendo por novos biológicos relacionados a medicamentos órfãos.

2. Antes da pandemia de COVID-19, estimava-se que o mercado global de terapia de mRNA atingiria ~3 bilhões até 2026 2 . Formulações complexas que fornecem mRNA ou DNA usando nanopartículas lipídicas estão em ascensão. Essas formulações se comportam como emulsões de óleo e água, o que aumenta a complexidade na formulação e na composição.

3. Moléculas altamente potentes estão em ascensão. As terapias oncológicas parecem estar auxiliando no aumento, uma vez que a maioria dessas terapias são moléculas altamente potentes.

4. A administração de drogas de moléculas grandes por injeção subcutânea, que pode complicar a formulação, é uma tendência crescente. A maioria desses medicamentos é altamente concentrada, o que pode dificultar o manuseio.

5. Mais empresas estão procurando biomarcadores complementares para ajudar a prever as respostas farmacodinâmicas prováveis ​​do medicamento, mesmo em pacientes saudáveis ​​da Fase I e, portanto, podem querer testar várias formulações de força do medicamento após a Fase I.

6. Testes em vários países vêm com requisitos regulatórios cada vez mais complexos.

7. Formulações mais complexas, por sua vez, criam trabalho adicional para os órgãos reguladores, que agora precisam revisar tanto o processo de formulação quanto como validá-lo. Os revisores procurarão uma forte fundamentação científica que apoie a abordagem de validação.

8. O crescente apelo do reaproveitamento de medicamentos – escolha de moléculas existentes e busca de novas indicações – pode adicionar requisitos para atualização de formulação e fornecimento, ao mesmo tempo em que garante economia de custos. Os custos de trazer um medicamento reaproveitado para o mercado foram estimados em US$ 300 milhões em média, em comparação com cerca de US$ 2 a 3 bilhões para uma nova entidade química. 3

9. Cada semana traz mais acompanhamento rápido da FDA de moléculas da Fase II para a Fase III e ensaios principais, geralmente em menos de um ano. Para certas indicações de nicho, o medicamento de Fase II de um cliente pode passar pelos requisitos de lote de registro e até mesmo de primeiro lote comercial.

10. As novas empresas farmacêuticas podem não estar cientes dos volumes de produtos necessários para apoiar a clínica, estudos de estabilidade e testes. Por exemplo, um teste com 20 pacientes e três doses por paciente pode precisar de 1.000 frascos adicionais para estabilidade e 300 frascos para fins de teste. Além disso, a perda de linha típica do medicamento pode chegar a centenas de mililitros.

Dada toda essa complexidade, a Thermo Fisher Scientific é uma escolha natural para uma pequena empresa farmacêutica ou de biotecnologia porque podemos fornecer soluções de formulação que adicionam flexibilidade e velocidade ao seu fluxo de trabalho. Nossos especialistas em formulação ajudaram os clientes a receber mais aprovações de NDA do que qualquer outro CDMO – com 109 produtos entre 2010 e 2019.

Entre em contato conosco agora para saber como podemos ajudar a enfrentar seus complexos desafios de formulação

  1. EvaluatePharma ® Relatório de Medicamentos Órfãos 2019, © Evaluate Ltd.
  2. EvaluatePharma: análise Mckinsey fevereiro de 2021
  3. Nosengo, N. Você pode ensinar novos truques a drogas antigas? Natureza 534, 314-316 (2016)


Seleção de tecnologia para aumentar a biodisponibilidade

Fonte: Lonza

Por Dr. David K. Lyon, Ph.D., Membro Sênior, Pesquisa, Lonza
Biodisponibilidade melhorada

INTRODUÇÃO

Os desafios de biodisponibilidade estão entre os problemas mais difíceis enfrentados pelos formuladores de hoje. A maioria dos medicamentos em potencial em pipelines farmacêuticos hoje tem baixa solubilidade, o que significa que os ingredientes terapêuticos ativos não podem ser absorvidos quando os pacientes os tomam por via oral. Em muitos casos, essa baixa biodisponibilidade pode significar o abandono de medicamentos promissores, porque nenhuma tecnologia pode ser identificada que forneça a dose terapêutica necessária de forma conveniente.

Para resolver esse problema crítico – que os especialistas do setor estimam afetar até 7 em cada 10 dos compostos em pipelines farmacêuticos hoje – várias abordagens foram desenvolvidas. Isso inclui o uso de sais, cocristais, dispersões sólidas amorfas e nano ou microcristais fabricados com uma variedade de tecnologias - secagem por pulverização, redução do tamanho de partículas, extrusão por fusão a quente (HME), complexação de ciclodextrina e tecnologias baseadas em lipídios. Essas abordagens podem permitir o desenvolvimento de compostos de baixa solubilidade, trazendo novos medicamentos ao mercado ou reformulando produtos existentes para melhorar o desempenho, estendendo o ciclo de vida do produto.

No entanto, a ampla gama dessas tecnologias facilitadoras gera outro dilema para os formuladores: como escolher a tecnologia ideal entre esse mar de opções. Que fatores precisam ser considerados e como o processo de seleção pode ser simplificado para que o desenvolvimento de compostos promissores não seja atrasado?

Na Lonza, estudamos a seleção de tecnologia em profundidade e desenvolvemos um processo baseado em ciência para orientar o desenvolvimento de compostos de baixa solubilidade para melhorar a biodisponibilidade. Nossa abordagem reconhece vários fatos importantes.

  • Dada a diversidade de compostos em pipelines hoje, todas as necessidades não podem ser atendidas por uma única tecnologia.
  • As chances de sucesso são maiores se a tecnologia for compatível com as propriedades do composto e o perfil do produto alvo.
  • Em alguns casos, mais de uma tecnologia pode ser usada com sucesso para aumentar a biodisponibilidade. Nesse caso, o perfil de produto desejado e a forma de dosagem desejada – comprimidos versus cápsulas, por exemplo – podem ser o fator decisivo.

Neste artigo, resumimos o processo de seleção da tecnologia Lonza, que é eficiente e eficaz. Revisamos os principais obstáculos físico-químicos e biológicos à absorção de medicamentos a partir de formas farmacêuticas orais e, em seguida, discutimos como nosso processo leva esses fatores em consideração. Em seguida, descrevemos as ferramentas que desenvolvemos por meio de uma investigação completa das principais tecnologias e nossa experiência com centenas de produtos de aprimoramento de biodisponibilidade.

OBSTÁCULOS À BIODISPONIBILIDADE

Existem dois tipos principais de obstáculos à biodisponibilidade de medicamentos orais: (1) obstáculos físico-químicos e (2) obstáculos biológicos.

Obstáculos físico-químicos
A primeira categoria de obstáculos engloba as características físicas e químicas do composto a ser entregue. Para compostos com baixa biodisponibilidade, dois fatores geralmente estão em jogo: (1) eles não se dissolvem bem em água e/ou (2) eles se dissolvem muito lentamente. O primeiro fator – baixa solubilidade – limita a concentração máxima do fármaco que pode ser alcançada no intestino delgado, onde ocorre a maior parte da absorção do fármaco nas formas de dosagem oral. O segundo fator – taxa de dissolução lenta – está quase sempre associado à baixa solubilidade, mas pode ser agravado pela pequena área de superfície do fármaco e/ou taxas de difusão lentas no trato gastrointestinal (GI). Uma taxa de dissolução lenta pode limitar a absorção do fármaco,

A baixa solubilidade dos medicamentos é comum entre os medicamentos que se enquadram na Classe II ou Classe IV do Sistema de Classificação Biofarmacêutica (BCS). As características comuns desses compostos incluem

  • uma alta energia de rede cristalina, que geralmente aumenta à medida que a temperatura de fusão (Tm) do composto aumenta – os chamados compostos de “alto ponto de fusão”;
  • uma baixa energia de solvatação aquosa, que diminui à medida que o valor Log P do composto (ou seja, sua lipofilicidade) aumenta – os chamados compostos “bola de graxa”;
  • uma combinação de ambos os fatores – os chamados compostos de “pó de tijolo”.

Para superar esses obstáculos, devemos encontrar tecnologias facilitadoras que reduzam a energia de rede do fármaco, aumentem a área de superfície disponível do fármaco ou aumentem a energia de solvatação.

Figura 1. Mecanismo principal de tecnologias capacitadoras para aumentar a solubilidade ou taxa de dissolução de medicamentos

As tecnologias de exemplo são mostradas na Figura 1, que corresponde aproximadamente aos potenciais obstáculos de solubilidade/dissolução às tecnologias de formulação. Por exemplo, onde a baixa solubilidade de um composto decorre de uma alta energia de rede cristalina, a solução provavelmente dependerá de uma tecnologia que reduz as interações de estado sólido, como dispersões sólidas. Compostos com afinidade limitada para solventes aquosos se beneficiariam mais de tecnologias que enriquecem o ambiente GI com solventes exógenos, como formulações à base de lipídios. Algumas tecnologias - como cocristais e sais - oferecem os benefícios das abordagens de estado sólido e solubilização. Como exemplo, a introdução de um contraíon mudaria a energia do estado sólido (alterando o empacotamento molecular no cristal) e a energia de solvatação (alterando a natureza do solvente local [por exemplo, pH no caso de adição de um contra-íon de sal] ou alterando a forma do medicamento. Alternativamente, dispersões sólidas que são criadas usando polímeros anfifílicos, como succinato de acetato de hidroxipropilmetilcelulose (HPMCAS) ou surfactantes não iônicos, podem melhorar a solvatação, enquanto a pré-dissolução de um medicamento dentro de uma formulação à base de lipídios pode eliminar obstáculos de estado sólido.

Obstáculos biológicos
Em alguns casos, um extenso trabalho de formulação pode ser realizado para melhorar as propriedades físico-químicas de um medicamento apenas para processos biológicos intrínsecos para provar o fator limitante na biodisponibilidade do medicamento. Esses obstáculos biológicos podem incluir

  • efluxo do fármaco absorvido de volta ao lúmen intestinal),
  • metabolismo pré-sistêmico de drogas no intestino), e
  • extenso metabolismo hepático de drogas de primeira passagem.

Significativamente, existem tecnologias facilitadoras que podem reduzir o impacto desses obstáculos biológicos, particularmente reduzindo o efluxo e o metabolismo no intestino.

SELEÇÃO DE TECNOLOGIA PARA AUMENTAR A BIODISPONIBILIDADE

Levando em conta as barreiras descritas acima e a vasta experiência da empresa em superar desafios de biodisponibilidade para muitos tipos diferentes de compostos, a Lonza desenvolveu um processo de seleção de tecnologia eficiente que está ancorado em quatro fontes de dados principais. Conforme ilustrado na Figura 2, eles são (1) características do composto, (2) necessidades do produto, (3) modelos de absorção e (4) mapas de tecnologia. Conforme discutido abaixo, a consideração de cada componente é necessária para a seleção da tecnologia de habilitação ideal.

Figura 2. Entradas para o processo de seleção de tecnologia

Isso garante que decisões informadas sejam tomadas para cada novo composto e perfil de produto alvo associado no início do processo de desenvolvimento, eliminando o desperdício de tempo, dinheiro e ingrediente ativo valioso. Garantir que uma tecnologia específica seja bem compatível com um composto de medicamento permite uma avaliação mais fácil da viabilidade, melhor desempenho in vivo de formulações de conceito inicial e sucesso final em atingir o perfil do produto alvo. Em outras palavras, ajuda a evitar obstáculos futuros, garantindo que a tecnologia selecionada seja adequada ao longo do processo de desenvolvimento, expansão e comercialização.

Definindo as Propriedades do Composto
Um ponto de partida chave na identificação da tecnologia de aprimoramento de biodisponibilidade ideal é definir as propriedades físico-químicas e biológicas do composto ativo. Esse conhecimento é essencial para investigar as razões por trás da baixa biodisponibilidade, conforme descrito acima, para que as soluções possam ser adaptadas para abordar as causas básicas. O conhecimento aprofundado das características dos compostos ativos também é importante, pois é essencial para avaliar a viabilidade e o potencial de expansão das tecnologias candidatas. O diálogo com os clientes e a troca de informações são essenciais, assim como o acesso a ferramentas in silico que podem ser usadas para prever como certas propriedades de compostos (por exemplo, Log P e solubilidade) devem afetar o desempenho.

Definindo as necessidades do produto
Uma parte importante do processo de seleção de tecnologia da Lonza é trabalhar com os clientes para definir as necessidades do produto da forma farmacêutica final, incluindo dose alvo, forma farmacêutica e tamanho preferidos, frequência de administração, armazenamento específico e/ou requisitos de embalagem, aceitação do excipiente e potencial direito de propriedade intelectual. Esse conhecimento reduz o risco de buscar tecnologias que mais tarde seriam consideradas inadequadas. Essas discussões são críticas para a seleção de tecnologia, bem como para o desenvolvimento clínico pré-clínico e precoce, pois podem afetar elementos críticos do sucesso final, como a adesão. Dentro da Lonza, essas discussões são amplamente apoiadas por nossa experiência no desenvolvimento de formulações na América do Norte, Europa e Ásia,

Usando modelos de absorção Modelos
de absorção - modelos farmacocinéticos de base fisiológica (PBPK) - são usados ​​para avaliar hipóteses sobre barreiras à absorção, entender dados in vivo existentes para uma formulação de interesse e estabelecer uma estrutura para prever o desempenho in vivo com dados in vitro existentes. Esses modelos também podem ser úteis para prever atributos específicos de formulações de habilitação (por exemplo, dispersões sólidas amorfas, formulações à base de lipídios), como especiação de drogas e como espécies não dissolvidas - nanocolóides ou micelas de sais biliares - podem contribuir para a absorção.

Em nossa experiência, a melhor abordagem para usar a modelagem de absorção no desenvolvimento de formulações é por meio de testes de hipóteses e compreensão da sensibilidade dos parâmetros (ou seja, atributos críticos de biodesempenho). Isso envolve uma consideração cuidadosa das suposições (por exemplo, uma interpretação física pode ser fornecida para apoiar as suposições?) impactar o desempenho.

Usando mapas de tecnologia
A entrada final no processo de seleção de tecnologia é o uso de mapas de tecnologia conceitual, que são baseados em análises aprofundadas de dados de nossos projetos anteriores, centrados em como as principais propriedades físico-químicas dos medicamentos afetam a absorção oral. Este esforço é baseado na vasta experiência da Lonza com uma ampla gama de tecnologias e no extenso trabalho de especiação com vários tipos de formulação. Por exemplo, para dispersões secas por pulverização, avaliamos mais de 5.000 compostos in vitro, mais de 1.500 compostos em estudos pré-clínicos e mais de 300 compostos em estudos clínicos.

Figura 3. Mapa de tecnologia mostrando a solubilidade cristalina em função do Log P para uma variedade de compostos previamente desenvolvidos em SDDs (quadrados) ou formulações lipídicas (círculos) em Lonza com uma sobreposição que mostra o(s) espaço(s) ideal(is) para nanocristais, amorfos ( incluindo formulações de SDDs e HME) e tecnologias baseadas em lipídios em uma dose fixa de 100 mg (por unidade de dosagem)

A Figura 3 mostra um exemplo de mapa de tecnologia, que é baseado em extensa mineração de dados do trabalho de desenvolvimento com milhares de programas de desenvolvimento de produtos. Este mapa traça a solubilidade da forma cristalina do fármaco dos compostos ativos em meio aquoso em função do Log P (lipofilicidade). O mapa mostra a relação entre as propriedades do composto e as “regiões” nas quais diferentes tecnologias facilitadoras são uma boa opção para as propriedades físico-químicas do composto. Os pontos de dados neste gráfico denotam apenas alguns dos compostos que foram desenvolvidos com sucesso nos últimos anos.

A diminuição da solubilidade aquosa em um valor de Log P constante é impulsionada principalmente por um aumento nas interações gerais do estado sólido e é diretamente proporcional à Tm do composto ativo. Na região superior deste mapa, a solubilidade cristalina é alta o suficiente para que a biodisponibilidade seja suficiente quando formulações simples e não facilitadoras são usadas. No entanto, à medida que Log P aumenta e/ou Tm aumenta, a solubilidade diminui, criando a necessidade de tecnologias de habilitação que aumentem a taxa de dissolução para manter um bom desempenho in vivo. À medida que a solubilidade diminui ainda mais (ou seja, abaixo de 10 a 100 μg/ml, dependendo do Log P do composto), a solubilidade atinge o ponto em que a absorção é inadequada, mesmo que altas taxas de dissolução sejam alcançadas. Nessas baixas solubilidades, são necessárias tecnologias que melhorem a concentração do fármaco no lúmen GI acima da solubilidade de equilíbrio do fármaco e/ou transporte do fármaco através da camada de água não agitada por meio de colóides submicrônicos. O mapa mostra quais fontes de tecnologia são aplicáveis ​​para a combinação de solubilidade e Log P. Em alguns casos, as regiões de tecnologia se sobrepõem, permitindo que o formulador escolha a tecnologia.

Os modelos de absorção e mapas de tecnologia da Lonza são continuamente atualizados e refinados por meio de dados e experiência adquiridos por meio de um pipeline de projetos em constante expansão com novas entidades químicas (NCEs) e compostos existentes. Continuamos a investir em nossa compreensão fundamental e atualmente estamos realizando uma análise científica mais profunda de todos os nossos projetos de desenvolvimento para estabelecer melhores relações entre as propriedades dos medicamentos e o sucesso do desenvolvimento usando SDD, HME, nanocristais e tecnologias baseadas em lipídios.

CONCLUSÕES

A Lonza e as empresas legadas que adquiriu estão na vanguarda do desenvolvimento de dispersão amorfa, nanocristais e formulações à base de lipídios, expandindo a aplicação e o alcance dessas tecnologias para superar as barreiras físico-químicas e biológicas à biodisponibilidade.

A compreensão fundamental derivada desse investimento coletivo nas principais tecnologias capacitadoras resultou no processo de seleção de tecnologia com base científica descrito aqui, que demonstrou benefícios na minimização da complexidade, tempo e custo do processo de desenvolvimento de medicamentos.

A abordagem da Lonza para a seleção de tecnologia baseia-se em (1) propriedades dos compostos, que muitas vezes já estão disponíveis (ou de outra forma mensuráveis ​​in silico); e (2) uma compreensão profunda das restrições de tecnologia em relação às necessidades do produto.

Nossa abordagem oferece um nítido contraste com abordagens mais empíricas que se concentram em “triagem” de várias tecnologias. Essas abordagens são demoradas e podem exigir uma quantidade substancial de composto para avaliar efetivamente vários caminhos de tecnologia. O maior risco da triagem empírica, no entanto, é que um composto não funcione em todas as tecnologias (ou seja, o composto é considerado “não entregue”). Em muitos casos, essa falha pode resultar de uma falta de design/fabricação de formulação apropriada, em vez de ineficácia da tecnologia fundamental. Lonza acredita que a melhor tecnologia de habilitação para um determinado medicamento pode ser prevista usando nosso processo baseado na ciência, evitando essas dificuldades.

Nossa compreensão científica das principais tecnologias de aprimoramento de biodisponibilidade, com base em extenso trabalho de desenvolvimento, propriedade intelectual, expansão e experiência de fabricação foi integrada em uma oferta completa de design, desenvolvimento e fabricação comercial para clientes farmacêuticos que enfrentam desafios de biodisponibilidade com novos ou compostos existentes. Essa capacidade e infraestrutura coletivas reduzem ainda mais o tempo, o risco e a complexidade do desenvolvimento, oferecendo aos clientes farmacêuticos a opção de lidar com um único parceiro em todas as etapas do processo de desenvolvimento de medicamentos.

Sobre a Lonza

Na Lonza, combinamos inovação tecnológica com fabricação de classe mundial e excelência de processo. Juntos, eles permitem que nossos clientes entreguem suas descobertas nos setores de saúde, preservação e proteção.

Somos um parceiro global preferencial para os mercados farmacêutico, biotecnológico e de ingredientes especiais. Trabalhamos para prevenir doenças e promover um mundo mais saudável, permitindo que nossos clientes forneçam medicamentos inovadores que ajudam a tratar ou até mesmo curar uma ampla gama de doenças.

Fundada em 1897 nos Alpes Suíços, a Lonza hoje opera em 120 locais e escritórios em mais de 35 países. Com aproximadamente 15.500 funcionários em tempo integral, somos formados por equipes de alto desempenho e funcionários individuais que fazem uma diferença significativa em nosso próprio negócio, bem como nas comunidades em que operamos. Saiba mais em https://pharma.lonza.com/ .
 

Você está perdendo os benefícios da tecnologia de micropartículas para o aprimoramento da solubilidade de medicamentos orais?

Por Dr. Yiming Ma, Cientista Sênior de P&D, Evonik Health Care

Evonik

As dispersões secas por pulverização, extrusão termofusível e excipientes solubilizantes são as técnicas mais comuns para aumentar a solubilidade, mas o setor farmacêutico precisa de novos desenvolvimentos para maximizar os benefícios da dispersão de sólidos amorfos. O número muito elevado de novas entidades moleculares que são pouco solúveis, a dependência da formulação e dos processos para o desempenho farmacocinético e a incapacidade das tecnologias de fabricação existentes para superar esses obstáculos são todas as barreiras potenciais para a entrega ideal de medicamentos.

O aumento do uso de micropartículas orais oferece uma solução potencial. As micropartículas – que consistem no fármaco e no polímero – têm sido amplamente estudadas há décadas como uma tecnologia de formulação atraente para liberação controlada e prolongada de fármacos. Eles são desenvolvidos principalmente para uso em formulações de medicamentos parenterais. Após a injeção, as micropartículas liberam continuamente o fármaco e mantêm o nível do fármaco dentro da janela terapêutica ao longo do tempo para proporcionar efeitos terapêuticos de longo prazo.

A droga é encapsulada dentro da matriz polimérica. Após a administração, o polímero se dissolve ou se degrada no corpo humano, então a droga é liberada das micropartículas.

Existem vários exemplos atuais de produtos comerciais de micropartículas, incluindo o alívio da dor da osteoartrite e o tratamento paliativo do câncer de próstata avançado. O medicamento geralmente vem como um kit que inclui o veículo de injeção, a agulha e as micropartículas. As micropartículas são tipicamente embaladas em um frasco ou seringa pré-cheia. As micropartículas são ressuspensas no veículo de injeção para administração. Esses produtos podem ter um perfil de liberação prolongada em diferentes períodos, por exemplo, estão disponíveis formulações para uma ou duas semanas, um mês, três meses ou seis meses. O produto de lançamento estendido mais longo atualmente no mercado é de 10 meses.

Tecnologias de produção de microencapsulação

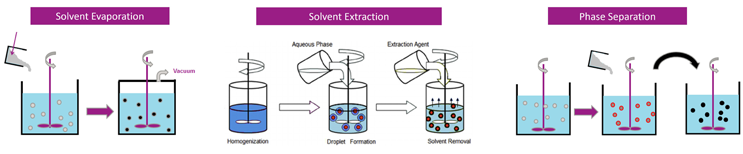
Existem três tecnologias principais de microencapsulação usadas para fazer produtos comerciais de micropartículas: evaporação de solvente, extração de solvente e separação de fases. Qualquer que seja a tecnologia usada, é importante entender as propriedades do polímero. Essas propriedades desempenham um papel vital no projeto da estrutura da matriz das micropartículas que afeta a absorção de água, que então penetra nas micropartículas, dissolve a droga e a libera.

Figura 1:

As estruturas internas das micropartículas variam dependendo do polímero, das propriedades do fármaco e das condições do processo. Em alguns casos, o fármaco cristaliza durante o processo de microencapsulação, principalmente em produtos desenvolvidos para liberação prolongada. Em outros casos, o fármaco é apenas disperso na matriz polimérica.

Para aumentar a solubilidade em dispersões sólidas amorfas, precisamos ter certeza de que as drogas estão dispersas molecularmente na matriz de micropartículas para que tenham maior solubilidade para melhor absorção.

Extração de solvente

Na Evonik, utilizamos um processo contínuo de extração por solvente para produzir micropartículas. Combinamos a droga, o polímero e o solvente para formar uma fase dispersa. Também temos surfactante dissolvido em água para formar uma fase contínua. Ao preparar a fase dispersa, há vários fatores a serem considerados. Por exemplo, a solubilidade do polímero, se você dissolve o medicamento no solvente ou apenas suspende o medicamento como partículas na solução do polímero.

Outros fatores que afetam sua fase dispersa e preparação de micropartículas incluem o método de preparação para uma emulsão simples ou dupla e como a estabilidade química da droga na fase dispersa é mantida.

A próxima etapa é passar a fase dispersa e a fase contínua pelo gerador de emulsão, onde são formadas as gotículas de emulsão. Em seguida, passamos para a extração com solvente, que é uma etapa importante na produção de micropartículas. O solvente é extraído das gotículas de emulsão assim que elas emergem do gerador de emulsão.

Há várias coisas acontecendo ao mesmo tempo durante a extração do solvente. A taxa de remoção do solvente e a quantidade de solvente removido afetam a precipitação do polímero, o que afeta a estrutura interna e também a morfologia da superfície das micropartículas. Por exemplo, quando o solvente é extraído, o polímero é precipitado e como o precipitado se forma definirá a estrutura interna das micropartículas. Além disso, o fármaco pode se mover pela superfície da emulsão quando o solvente está sendo extraído das gotículas da emulsão. As propriedades do polímero, a droga e as condições do processo afetarão as micropartículas.

Existem diferentes tipos de geradores de emulsão disponíveis para a fabricação de micropartículas, como misturador estático, estator de rotor e gerador de emulsão patenteado pela Evonik (coluna FormEZE e cabeçote de trabalho 416). Uma vez iniciado o fluxo no equipamento, a fase dispersa é misturada com a fase contínua produzindo as gotículas da emulsão. Usando diferentes geradores de emulsão e diferentes condições de processo, micropartículas de todos os tamanhos diferentes podem ser produzidas. É possível criar micropartículas de 20 µm a 50 µm, o que é muito atrativo para drogas injetáveis. Você também pode produzir micropartículas abaixo de 10 µm para absorção por macrófagos e acima de 100 µm para aplicações de medicamentos orais. Dependendo da aplicação desejada, pode ser definida a faixa de tamanho de micropartícula alvo que se adequará a essa finalidade.

Ampliação bem-sucedida

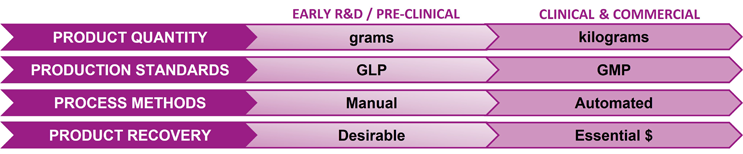
Uma parte vital de qualquer projeto de desenvolvimento de medicamentos é a mudança do laboratório para a fabricação em escala comercial. Geralmente, leva um tempo significativo para traduzir um projeto de pesquisa de micropartículas bem-sucedido em produtos comerciais. Os principais obstáculos incluem o aumento de escala do processo, a produção de acordo com as 'boas práticas de fabricação' (BPF), bem como a avaliação regulatória devido à complexidade desse tipo de formulação.

Figura 2:

Quando um projeto é iniciado em um estágio inicial, apenas lotes em pequena escala de vários gramas são necessários para avaliação. Os processos podem ser executados em uma capela de exaustão com várias operações manuais. Isso fornece ao cientista a flexibilidade de experimentar diferentes conceitos de processo e solucionar problemas muito rapidamente.

Quando um projeto passa para um estágio posterior de desenvolvimento, como fabricação clínica e comercial, o tamanho do lote é normalmente em escala de quilogramas, e a produção de GMP é necessária para maximizar a segurança e a qualidade do produto. O processo também requer fabricação automatizada, e o processo de produção GMP é muito mais rígido do que a pesquisa em estágio inicial, pois as alterações não podem ser feitas facilmente na formulação ou no processo. Além disso, é importante considerar a recuperação do produto para garantir que haja um processo de produção eficiente estabelecido para a fabricação.

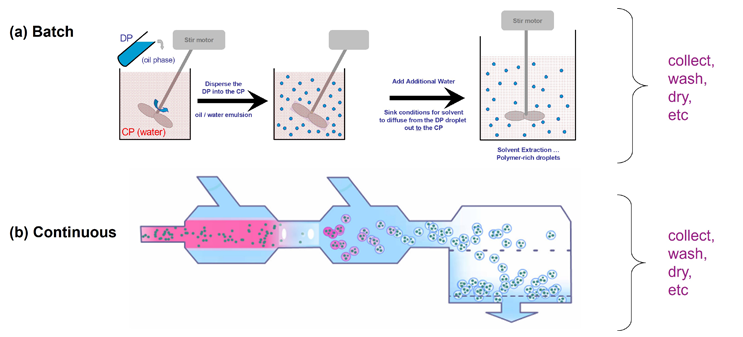
A Evonik utiliza processos descontínuos e contínuos para produzir micropartículas. Quando um projeto é iniciado, especialmente quando a quantidade de ingrediente farmacêutico ativo (API) é muito limitada, é comum começar com um processo em lote para que diferentes conceitos de processo possam ser testados para uma triagem rápida e um estudo de prova de conceito. Quando o projeto avança para o desenvolvimento, a abordagem do processo em lote é frequentemente transferida para um processo contínuo o mais cedo possível. A Figura 3 mostra que com um processo contínuo, há mais controle sobre as condições do processo. Quando o processo for iniciado, os dois fluxos começarão e se misturarão na proporção específica desejada.

Figura 3:

Para o exemplo de processo contínuo, o início do lote é igual ao final do lote. As micropartículas produzidas ao longo do processo permanecem homogêneas em qualidade. Para aumento de escala em um processo contínuo, o tamanho da tubulação e o tamanho do equipamento são aumentados para aumentar a taxa de fluxo da dispersão. Isso continua proporcionalmente, de modo que o tempo para fazer um lote permanece substancialmente o mesmo que o aumento de escala. O tempo afeta as propriedades das micropartículas, portanto, esse parâmetro é uma consideração importante.

Se você tiver uma operação unitária mais longa, as propriedades dos polímeros, do medicamento ou das micropartículas podem mudar ao longo do tempo quando o processo é executado. É importante ter um bom controle do fluxo do processo. Se for necessária uma operação unitária mais longa, ou um tempo de processamento mais longo, é fundamental garantir que a mudança de tempo não afete as propriedades das micropartículas.

Conclusão

As micropartículas oferecem uma nova opção potencial para o aumento bem-sucedido da solubilidade de drogas orais. No entanto, ao desenvolver formulações de micropartículas, é crucial entender e controlar os atributos críticos do material e os parâmetros críticos do processo, pois eles desempenham um papel importante no estabelecimento das propriedades desejadas das micropartículas.

Esse entendimento também é significativo na ampliação do processo. A especialização em formulação e processo é importante para projetar uma formulação de micropartículas, ampliação e comercialização. Em resumo, a produção de micropartículas e o avanço da tecnologia para a fabricação comercial requerem um know-how significativo.

terça-feira, 20 de setembro de 2022


Formulação e avaliação do desempenho in vitro de produtos dermatológicos tópicos contendo diclofenaco sódico

A seleção de um veículo apropriado em um produto tópico semi-sólido é de extrema importância, uma vez que a composição e a microestrutura do veículo podem causar alterações nas interações droga-veículo ou veículo-pele e afetar a liberação do fármaco e a subsequente permeação na pele. Assim, o objetivo deste estudo foi avaliar diferentes formulações semi-sólidas contendo diclofenaco de sódio quanto ao desempenho físico-químico e estrutural dos excipientes utilizados e diversos fatores fisiológicos que governam a permeação de fármacos aplicados na pele.

As formulações (emulsão, emulgel, gel e pomada) foram preparadas com excipientes convencionais e mostraram-se homogêneas e estáveis. A análise reológica demonstrou afinamento ao cisalhamento e comportamento viscoelástico característico das formulações. A taxa média de liberação da formulação de gel (380,42 ± 3,05 µg/cm2 / h 0,5 ) foi estatisticamente maior em comparação com todas as outras formulações. A permeação in vitro usando a pele humana mostrou uma extensão significativamente maior de permeação e retenção do fármaco para a formulação emulgel (23,61 ± 1,03 µg/cm 2  e 47,95 ± 2,47 µg/cm 2, respectivamente). Os resultados demonstraram que as diferentes formulações influenciaram o desempenho do produto devido às suas propriedades inerentes. Os resultados deste estudo demonstraram que uma avaliação físico-química e estrutural abrangente é necessária para otimizar o desempenho in vitro de formulações dermatológicas, dependendo do efeito terapêutico pretendido.

Baixe o artigo completo aqui Formulação e Avaliação do Desempenho In Vitro de Produtos Dermatológicos Tópicos Contendo Diclofenaco Sódico

ou leia aqui

Materiais

O diclofenaco de sódio e o ácido benzóico foram adquiridos da Sigma Aldrich (St. Louis, MO, EUA). Kollisolv ®  PEG 400 (polietilenoglicol 400), Pluriol E ® , PEG 3350 (polietilenoglicol 3350), Kolliwax ®  CSA 50 (álcool cetoestearílico), Kollisolv ® e PG (propilenoglicol) foram gentilmente cedidos pela BASF (Tarrytown, NY, EUA). A parafina líquida foi obtida da EMD Millipore (Burlington, MA, EUA). Span™ e Tween ™ 60 foram amostras da Croda Inc. (Princeton, NJ, EUA), Klucel®  (hidroxipropilcelulose) foi fornecida pela Ashland Inc. (Bridgewater Township, NJ, EUA) eO Transcutol® (éter monoetílico  de dietilenoglicol) foi fornecido pela Gattefosse Corp. (Paramus, NJ, EUA). Todos os outros reagentes utilizados eram de alta pureza ou grau HPLC.

Manian, M.; Jain, P.; Vora, D.; Banga, AK Formulação e avaliação do desempenho in vitro de produtos dermatológicos tópicos contendo diclofenaco de sódio. Farmacêutica 2022, 14, 1892. https://doi.org/10.3390/pharmaceutics14091892


Poloxamer: uma solução simples e poderosa para acelerar a dissolução

A administração oral é a via mais comumente empregada para liberação de fármacos. É econômico e conveniente para o paciente, levando a uma alta adesão do paciente. Para que o API exerça um efeito fisiológico, ele deve passar do trato gastrointestinal (GI) para a circulação sistêmica. A biodisponibilidade de um fármaco depende, portanto, de sua capacidade de superar as barreiras que impedem esse processo, principalmente a passagem pela membrana intestinal. Para ser bem sucedido, o fármaco deve permear através da membrana celular e também deve estar em solução. Esses dois parâmetros deram origem ao Sistema de Classificação Biofarmacêutica, um sistema que agrupa os medicamentos em várias classes, com base na solubilidade e na permeabilidade.

Moléculas com baixa solubilidade correm o risco de não serem absorvidas pelo trato gastrointestinal e, portanto, os formuladores desenvolveram um kit de ferramentas para permitir técnicas de formulação para superar esse problema, também a Merck . Essas técnicas incluem modificação do estado sólido, formulação com lipídios ou complexação com ciclodextrinas. Infelizmente, essas abordagens podem ser altamente complexas e requerem recursos significativos para serem desenvolvidas. Uma abordagem alternativa é aumentar a absorção no trato gastrointestinal, acelerando a taxa na qual a molécula entra em solução, chamada taxa de dissolução. Este white paper apresentará o conceito de dissolução e discutirá como os poloxâmeros são uma abordagem de formulação simples, mas poderosa, que pode aumentar a taxa de dissolução, minimizando os requisitos de recursos.


Solubilidade versus Dissolução

Solubilidade é a capacidade de um soluto se dissolver em um solvente, formando uma mistura homogênea. O processo de solvatação pode ser dividido em três etapas (Figura 1). Primeiro, uma molécula de soluto deve ser separada do estado sólido pela quebra de quaisquer ligações soluto-soluto. Segundo, uma lacuna deve ser criada dentro do solvente, um processo conhecido como cavitação. Finalmente, a molécula de soluto é incorporada ao solvente. Todo o processo de solvatação é uma função dos custos de energia associados a cada etapa individual.

Poloxamer_uma solução simples e poderosa para acelerar a dissolução_Fig 1_três etapas de solvatação
Fig 1_três etapas de solvatação

A solubilidade de equilíbrio é o ponto em que a taxa de dissolução é igual à taxa de precipitação e representa a quantidade máxima de substância que pode ser dissolvida em um equilíbrio estável. Uma medição de equilíbrio é um valor termodinâmico e não leva em conta a taxa na qual o sistema atinge o equilíbrio. Como tal, essas medições podem muitas vezes ser enganosas, por exemplo, se um composto tiver uma solubilidade de equilíbrio aceitável, mas uma taxa de dissolução baixa, ele pode não atingir os níveis de concentração esperados no trato GI antes de ser eliminado do corpo, razão pela qual a absorção pode não atingir os níveis esperados.

O processo de dissolução é mostrado na Figura 2. Para que uma partícula de fármaco se dissolva, um gradiente de concentração deve estar presente entre o fármaco em solução livre (C) e a concentração de fármaco na superfície do sólido em dissolução (Cs), separados por um camada de solvente não agitado (h). A presença deste gradiente permite a difusão do sólido em dissolução através da camada não agitada e na solução. A taxa de dissolução, portanto, é igual à taxa de difusão através da camada de solvente não agitada. A taxa de dissolução é descrita pela Equação de Noyes Whitney e está relacionada com a solubilidade (Cs), a largura da camada de difusão (h), a área de superfície do sólido (A) e a taxa de difusão do fármaco ( D).2

Poloxamer_uma solução simples e poderosa para acelerar a taxa de dissolução_dissolução

No ambiente de laboratório, a largura da camada de difusão, h, pode ser melhorada por um aumento da velocidade de agitação. No entanto, esta não é uma opção no trato gastrointestinal. Portanto, para melhorar a taxa de dissolução sem alterar a solubilidade, tanto a área de superfície do sólido quanto a taxa de difusão podem ser ajustadas. Para área de superfície, o tamanho de partícula do sólido pode ser reduzido usando técnicas como micronização ou até mesmo nanosização. Para melhorar a taxa de difusão, o ambiente de dissolução pode ser mais favorável pela inclusão de co-solventes como surfactantes.


O Sistema de Classificação de Desenvolvebilidade

A importante distinção entre solubilidade e dissolução foi destacada no recentemente proposto Sistema de Classificação de Desenvolvebilidade (DCS). Expandindo o BCS, o DCS introduziu modificações importantes para melhorar a aplicabilidade no desenvolvimento de formulações.3 Por exemplo, meios biorrelevantes foram introduzidos para fornecer uma avaliação mais confiável da solubilidade in vivo, e o BCS Classe II foi dividido em duas subcategorias: Classe DCS IIa e DCS Classe IIb. Outra modificação foi a mudança na razão de solubilidade da dose, resultando em um limiar mais baixo para uma molécula ser considerada “solúvel”.

Como resultado, a aparência do DCS é diferente do BCS, com o ponto de corte entre DCS Classe I e III e DCS Classe IIa/b e IV aparecendo em uma relação dose-solubilidade de 500, em oposição a 250 no BCS (Figura 3). Além disso, a parte BCS II do gráfico é dividida em duas seções no DCS para representar DCS Classe IIa e IIb. Esta linha, que separa as duas subcategorias, é a linha de dose absorvível limitada por solubilidade (SLAD). Ele usa uma razão de solubilidade e permeabilidade para determinar se um aumento na taxa de dissolução terá um impacto mensurável na absorção geral. Com base nessa proporção, uma molécula de droga é colocada acima ou abaixo da linha SLAD. As moléculas acima da linha são limitadas à taxa de dissolução (DCS Classe IIa).

Poloxamer_uma solução simples e poderosa para acelerar a dissolução_Fig 4_A seleção da estratégia de formulação para moléculas pouco solúveis pode ser guiada pela classe DCS da molécula.


Excipiente Parteck® PLX 188 para Aprimoramento de Dissolução

O excipiente Parteck® PLX 188 é um copolímero em bloco anfifílico de poli(óxido de etileno) e poli(óxido de propileno), que é especialmente adequado para formas farmacêuticas sólidas (Figura 5). Devido à natureza anfifílica do poloxamer, o excipiente Parteck® PLX 188 é ideal para atuar como surfactante para aumentar a difusão e a taxa de dissolução subsequente de moléculas DCS Classe IIa. O excipiente Parteck® PLX 188 também está em conformidade com a NF dos Estados Unidos e a Farmacopeia Europeia e excede os requisitos regulamentares para o teor de formaldeído especificado. Como um produto qualificado Emprove® Essential, o excipiente Parteck® PLX 188 também vem com uma ampla variedade de documentação regulatória e de qualidade que pode auxiliar no arquivamento de solicitações para autoridades regulatórias e para avaliações internas de risco e abordagens de Qualidade por Design (QBD).

propriedades físicas do excipiente Parteck® PLX 188.

Do ponto de vista da formulação, o excipiente Parteck® PLX, devido às propriedades físicas favoráveis, é compatível com processos de compressão direta e simplesmente precisa ser incorporado à mistura do comprimido para aumentar a dissolução. Um exemplo de mistura de comprimidos consistindo de poloxâmero e excipientes padrão é mostrado na Tabela 2. Para o aumento da dissolução, geralmente são necessários 2–10% do excipiente Parteck® PLX 188 . No entanto, mesmo em concentrações tão altas quanto 30%, os comprimidos eficazes são obtidos por compressão direta (Figura 6).


Veja o folheto completo sobre “Poloxamer: uma solução simples e poderosa para acelerar a dissolução”  aqui

(clique na imagem para fazer o download da brochura)

Poloxamer_uma solução simples e poderosa para acelerar a dissolução


MAIS SOBRE MERCK


Fonte: Folheto da Merck “Poloxamer: uma solução simples e poderosa para acelerar a dissolução”


Precisa de mais informações ou de uma amostra do Merck Poloxamer Parteck® PLX 188, entre em  contato conosco: