sábado, 9 de outubro de 2021


Considerações técnicas para desenvolver sólidos orais (Parte 1)

elementos de ciência da cápsula inspecionar

Navegar no seu projeto de sólidos orais desde o desenvolvimento até a fabricação comercial pode ser um caminho desafiador. Em uma série de duas partes, quatro especialistas em sólidos orais da rede global do Pfizer CentreOne e organizações parceiras discutem as considerações técnicas a serem consideradas. Nesta primeira parte, examinamos a importância da base técnica e da compreensão dos excipientes nas fases iniciais do seu projeto.

1) Concluir o trabalho de base técnico completo [Sandra Conway, líder de serviços técnicos da unidade de Newbridge da Pfizer na Irlanda]

A base de um programa bem-sucedido de desenvolvimento e manufatura de sólidos orais é entender os riscos potenciais do processo para fornecer um medicamento robusto. Isso envolve a avaliação das entradas de produto e processo a partir do entendimento da formulação, caracterização do material e design do processo.

Entendimento de Formulação

A primeira etapa em qualquer processo de desenvolvimento ou transferência é entender sua formulação - algumas considerações-chave são as seguintes:

  • O que é o Sistema de Classificação Biofarmacêutica (BCS) para o ingrediente farmacêutico ativo (API)? Isso indicará sua solubilidade e permeabilidade
  • Qual é o perfil de lançamento pretendido? Liberação imediata ou liberação controlada?
  • Qual é a população-alvo de pacientes? População pediátrica, geriátrica ou adulta?
  • Quais são os excipientes de controle críticos, sua função e atributos materiais?
  • Forma de dosagem? Comprimido ou cápsula? Tamanho do tablet?
  • Estágios do processo - por exemplo, compressão direta, granulação seca, granulação úmida?

Caracterização de materiais e avaliação da cadeia de suprimentos

Uma caracterização detalhada do API e dos excipientes críticos para seu impacto potencial nos atributos de qualidade do medicamento e no processo de fabricação é o próximo estágio do processo.

Esta caracterização informará:

  • Propriedades físico-químicas do material, por exemplo, tamanho de partícula, estado cristalino
  • Especificações e controle de materiais apropriados
  • Potencial e estratégia de controle para a variabilidade do material lote a lote
  • Projeto, controle e escalabilidade de processos
  • Seleção e design de equipamentos
  • Controles ambientais, por exemplo, temperatura, umidade, sensibilidade à luz
  • Considerações de segurança, por exemplo, considerações de contenção e ATEX

Paralelamente a isso, é importante considerar a cadeia de abastecimento desses materiais críticos e a disponibilidade e canais de abastecimento e confiança que podem afetar a produção.

Design de Processo

É importante projetar seus processos de fabricação e limpeza ideais, usando os conhecimentos adquiridos com a compreensão da formulação e caracterização do material.

Recomenda-se considerar as seguintes abordagens no projeto de um processo robusto e escalonável:

  • Fluxo de processo e equipamentos ideais
  • Gerenciamento de risco de processo através da aplicação de FMEA
  • Conclusão do desenvolvimento em pequena escala para estabelecer faixas operacionais normais e espaço de design de processo, utilizando uma abordagem estatística
  • Desenvolvimento de testes em processo para garantir atributos críticos de qualidade
  • Elucidação de parâmetros de processo críticos e chave
  • Tecnologia analítica de processo e modelos em escala de processo, se aplicável
  • Projeto de processos e métodos de limpeza ideais
  • Tempos de espera e estabilidade do processo
  • Captura e gerenciamento de conhecimento ao longo do ciclo de vida do produto

Esta abordagem estruturada entregará um produto robusto que atende a todos os requisitos, marcos e cronogramas do projeto.

2) Considere seus excipientes [Dr. Ali Rajabi-Siahboomi, vice-presidente e diretor científico e Dr. Alberto Genovesi, gerente técnico de área sênior, Colorcon]

Os excipientes otimizam a administração de um medicamento por meio da via de administração selecionada e sua seleção envolve várias considerações. Estes começam com as propriedades do API, fluxo, compressibilidade, solubilidade e qualquer sensibilidade que possa afetar a estabilidade do medicamento.

Outras considerações importantes incluem:

  • Qual é o perfil de liberação do medicamento desejado?
  • Qual processo de fabricação será usado e quais excipientes seriam adequados?
  • Os excipientes interagem com a API?
  • Qual revestimento de filme deve ser usado?
  • Qual deve ser a aparência do design do tablet em forma, cor e tamanho?

Com base nas propriedades da API e no perfil de liberação desejado, os excipientes devem ser selecionados e submetidos a testes preliminares em relação aos padrões de qualidade e desempenho para verificar a compatibilidade e excluir os excipientes inadequados desde o início. O desenvolvimento de uma formulação robusta é fundamental, caso contrário, pequenas alterações na densidade das partículas, teor de umidade, distribuição do tamanho das partículas e morfologia dos ingredientes levarão a alterações no produto final e podem resultar em formulações sólidas orais instáveis. As mudanças nas características dos ingredientes (consistência do banho para o lote) provavelmente afetarão o desempenho da formulação final no chão de fábrica e, por fim, a qualidade do produto.

A compatibilidade da API conduzirá a seleção do excipiente, que por sua vez determina o processo de fabricação necessário. Isso terá o impacto mais significativo nos custos de produção de longo prazo. Excipientes que possuem baixa atividade de água, como amido parcialmente pré-gelatinizado, são preferidos no desenvolvimento de formulações sensíveis à umidade porque eles podem proteger os ativos da degradação hidrolítica ao se ligar fortemente à umidade durante o armazenamento. Um equívoco comum em torno da escolha dos materiais é o nível de teor de umidade do excipiente. A atividade da água, não o conteúdo absoluto de umidade, é o gatilho para reações indesejadas.

Os desenvolvedores de medicamentos também precisam considerar o que funcionará em uma escala de manufatura comercial. Uma recomendação importante é manter a estratégia de formulação simples, reduzindo os ingredientes e as etapas do processo, o que diminuirá a probabilidade de problemas mais adiante e aumentará a eficiência de custos.

A seleção de excipientes com um longo histórico de uso costuma ser a opção padrão no desenvolvimento de medicamentos, mas nem sempre é a melhor decisão e pode contribuir para o aumento dos custos e criar problemas de estabilidade se o excipiente não interagir bem com o API. Outro erro comum é focar apenas no custo das matérias-primas e não no custo total em uso ou no impacto do processo de fabricação do produto no custo.

Usando a tecnologia e os excipientes certos, é possível desenvolver uma formulação estável, fácil de escalonar e fabricar, com complexidade reduzida. A parceria com os principais fornecedores de ingredientes e equipamentos é crítica durante a fase de desenvolvimento para entender as especificações do material ou a variabilidade lote a lote que pode impactar a forma de dosagem final.


Fabricação de suspensões aquosas estéreis: um primer

Por Omar A. Salman, Ph.D., Conselheiro de Pesquisa Sênior, Pfizer CentreOne 

A fabricação de suspensões aquosas estéreis requer uma compreensão completa dos fatores que influenciam sua estabilidade física e química. A morfologia da partícula do ingrediente farmacêutico ativo (API) desempenha um fator chave na taxa de dissolução do medicamento, capacidade de ressuspensão e seringabilidade. O tipo e a concentração de surfactantes usados ​​na formulação afetam a capacidade de ressuspensão do medicamento e a estabilidade química. Além disso, as tecnologias usadas na redução do tamanho de partícula do API e na mistura de alto cisalhamento para a formulação do medicamento devem ser avaliadas por causa de seu impacto nos atributos de qualidade do API e do medicamento.

Uma revisão concisa desses fatores é apresentada neste artigo.

Processo de manufatura

Um diagrama de fluxo das etapas principais na fabricação de suspensões aquosas estéreis é ilustrado na Figura 1. O tamanho de partícula do API cristalizado assepticamente (não moído) é reduzido usando um moinho de jato de fluido, ou micronizador, para a distribuição de tamanho de partícula desejada perfil. Em um moinho de jato de fluido (Figura 2), a redução de tamanho é obtida por colisão de partícula a partícula. Partículas de pó são alimentadas na câmara de moagem por um sistema Venturi. O jato de gás (nitrogênio ou ar) entra através de um conjunto de bicos De-Laval que aumentam a aceleração das partículas para atingir a velocidade supersônica (300-500 m / s). A colisão entre as partículas que entram na câmara de moagem e as partículas que se movem em espiral dentro da câmara resulta na quebra das partículas. Devido à força centrífuga, as partículas mais finas saem pela parte central da câmara, enquanto as partículas maiores na área do anel externo continuam a acelerar até que seu tamanho seja reduzido ainda mais pela colisão [1]. Os principais parâmetros que afetam o tamanho das partículas são a taxa de alimentação do pó e a pressão do jato de fluido (pressão de moagem). O aumento da taxa de alimentação aumenta a concentração do produto na câmara do micronizador, reduzindo assim o espaço de aceleração entre as partículas. Em geral, taxas de alimentação mais altas resultam em partículas mais grossas. Maior pressão de moagem significa maior energia de micronização, que produz partículas mais finas. O aumento da taxa de alimentação aumenta a concentração do produto na câmara do micronizador, reduzindo assim o espaço de aceleração entre as partículas. Em geral, taxas de alimentação mais altas resultam em partículas mais grossas. Maior pressão de moagem significa maior energia de micronização, que produz partículas mais finas. O aumento da taxa de alimentação aumenta a concentração do produto na câmara do micronizador, reduzindo assim o espaço de aceleração entre as partículas. Em geral, taxas de alimentação mais altas resultam em partículas mais grossas. Maior pressão de moagem significa maior energia de micronização, que produz partículas mais finas.

O API micronizado é embalado em bolsas Tyvek ® e então esterilizado usando um esterilizante a gás, por exemplo, óxido de etileno. A esterilização por irradiação gama ou feixe de elétrons pode ser usada somente se essas tecnologias não tiverem impacto na qualidade do produto. Por exemplo, geralmente, a irradiação não é viável para corticosteroides devido à degradação radiolítica [2]. API esterilizado terminalmente é então adicionado assepticamente em uma área de Grau A ao veículo estéril, e a suspensão é misturada usando um misturador de alto cisalhamento para dispersar e molhar totalmente as partículas.

A etapa final do processo de fabricação é o enchimento. Os frascos pré-esterilizados são preenchidos com um volume fixo de suspensão usando um sistema totalmente automatizado e, em seguida, selados com uma rolha e tampa. 
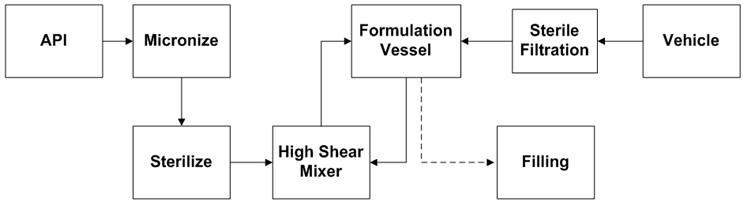
Figura 1: Fluxograma do processo de formulação de suspensão estéril
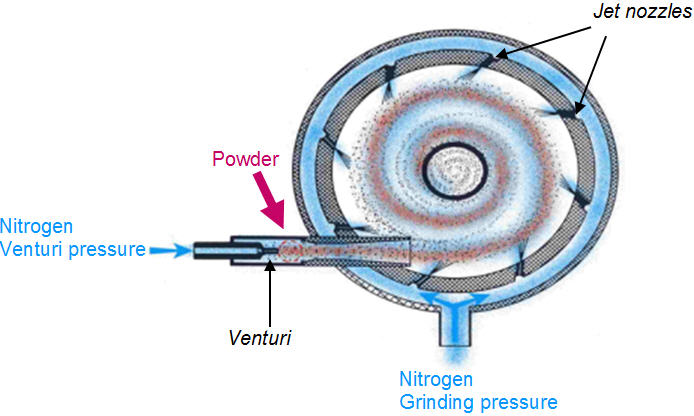


Figura 2: Diagrama esquemático do processo de micronização usando um moinho de jato de fluido [1]

Características API

O tamanho das partículas desempenha um papel fundamental na estabilidade das suspensões. As partículas grandes têm uma taxa de sedimentação mais rápida, de acordo com a lei de Stokes, e podem obstruir a agulha durante a retirada da suspensão do frasco ou na injeção, resultando em dosagem inadequada. As partículas finas, por outro lado, formam um bolo no fundo do frasco que é difícil de dispersar se não forem devidamente unidas durante a formulação.

Além disso, a distribuição do tamanho de partícula impacta a taxa de dissolução da substância medicamentosa, conforme descrito pela equação de Noyes-Whitney:

dC / dt = (C s -C) DA / Vh (1)

onde, dC / dt = taxa de dissolução, D = coeficiente de difusão, A = área de superfície da partícula, C s = solubilidade, C = concentração no tempo t, V = volume de solução eh = espessura da camada limite. À medida que o tamanho das partículas é reduzido, a área superficial aumenta, aumentando assim a taxa de dissolução e consequentemente a biodisponibilidade.

Formulação do veículo

Os principais componentes de um veículo de base aquosa são:

  • um agente umectante para substituir a interfase ar-sólido por uma interfase líquido-sólido
  • um surfactante para formar uma suspensão termodinamicamente estável, superando as forças de atração interpartículas do tipo Van Der Waals
  • cloreto de sódio para isotonicidade
  • um conservante como o álcool benzílico
  • antioxidante e
  • um tampão se o controle de pH for necessário 

O polietilenoglicol 3350 (PEG) é um surfactante não iônico solúvel em água que tem a fórmula química HO (CH 2 CH 2 O) nH e é comumente usado na formulação do veículo para fornecer estabilização estérica da suspensão. Segmentos de polímero PEG, referidos como cadeias de "ancoragem", adsorvem à superfície das partículas de API para formar uma camada de adsorção. A espessura dessa camada depende de vários parâmetros, como concentração do polímero, solvência do meio, temperatura e peso molecular do polímero. Os outros segmentos, denominados cadeias estabilizadoras ou “caudas” estendem-se para a solução [3]. Essas caudas se interconectam para formar uma ponte entre as partículas, resultando em floculação controlada. Uma comparação entre a distribuição do tamanho de partícula do API antes e depois da formulação ilustra claramente o fenômeno de ponte (Figura 3). Observe que as suspensões que contêm partículas extremamente finas (nanopartículas) são geralmente estáveis ​​e não requerem a adição de surfactantes. O movimento browniano das partículas neutraliza a força gravitacional de modo que as partículas permanecem suspensas na mídia. À medida que as partículas se tornam mais grossas, elas se assentam e formam sedimentos compactos que são difíceis de se dispersar novamente se nenhum surfactante for adicionado ao veículo [4]. Se um surfactante for adicionado, no entanto, o pó sedimenta como partículas com pontes frouxas que são fáceis de dispersar novamente. 

A concentração de surfactante desempenha um papel crítico na redispersibilidade da substância medicamentosa. Adicionar mais do que a quantidade ideal pode ter efeitos adversos, como endurecimento. A Figura 4 compara a distribuição de tamanho de partícula de suspensões em níveis crescentes de um surfactante iônico. O tamanho médio de partícula da suspensão diminuiu de 23,5 µ para 9,2 µ e para 3,9 µ, conforme a concentração de surfactante aumentou de 0,117 mg / mL para 0,233 mg / mL e para 1,165 mg / mL, respectivamente. Uma tendência semelhante foi observada para a altura do fármaco sedimentada (SDH), definida como o volume de API sedimentado sobre o volume total da suspensão e é considerada um marcador de redispersibilidade. O SDH diminuiu de 51% em uma concentração de surfactante de 0,117 mg / mL para 12% em uma concentração de surfactante de 1,165 mg / mL. Avançar,
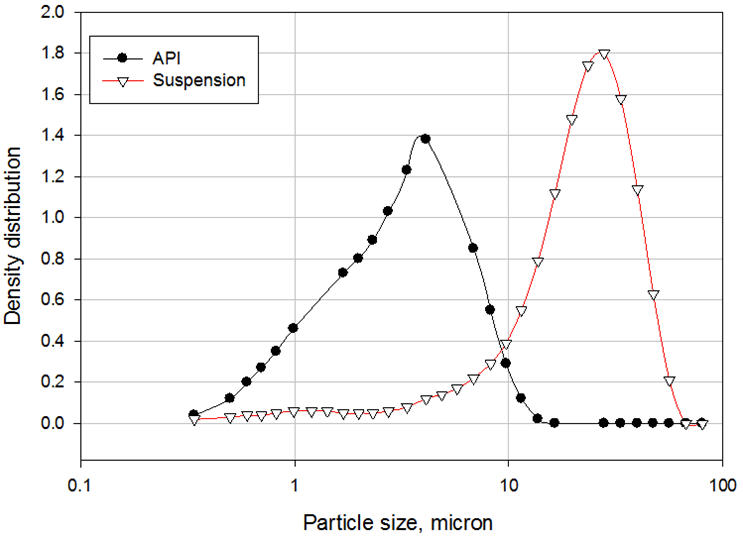
Figura 3: Distribuição de tamanho de partícula de API e suspensão
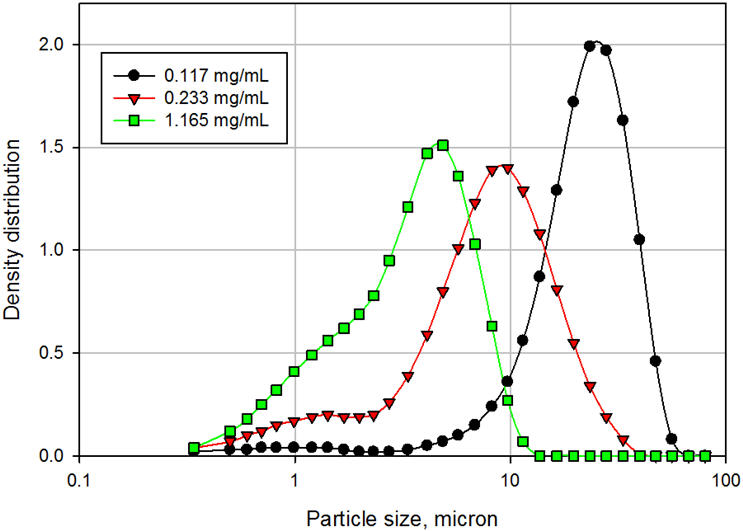
 

Figura 4: Distribuição de tamanho de partícula de suspensões em função da concentração de surfactante

PEG e tensoativos semelhantes, como polissorbatos, no entanto, são conhecidos por serem suscetíveis à autoxidação para formar hidroperóxidos, seguido por degradação da cadeia em subprodutos, como ácido fórmico. Donbrow et al. [5] mostraram que soluções aquosas de Polissorbato 20 degradam devido à autoxidação, e a degradação está associada a um aumento no número de peróxidos e uma queda no pH devido à formação de ácido. A taxa de formação de ácido aumentou em temperaturas mais altas. Em um estudo semelhante, Donbrow et al. [6] concluíram que os ácidos fórmico e acético foram formados devido à degradação da extremidade do polioxietileno hidrofílico de surfactantes não iônicos. Esses ácidos são formados na etapa de terminação da degradação de radical livre da porção oxietileno. Concluiu-se também que a taxa de formação de ácido aumentou com a temperatura de incubação mais elevada.

O seguinte mecanismo foi sugerido:

Iniciação

RH → R . + H .

Propagação

R . + O 2 → ROO . 
ROO . + RH → ROOH + R .

Terminação2ROO . → Produtos inativos
ROO . + R. → Produtos inativos


Na etapa de iniciação, os radicais livres são formados devido à luz, calor, iniciadores químicos ou catalisadores. No segundo passo, a propagação, o carbono à base de radicais (R . ) Reage com o oxigénio, formando um peróxido orgânico (ROO . ), O qual reage com o substrato (RH) para produzir um ácido e um novo radical de carbono de repetir os passos de propagação . Na etapa de terminação, os radicais livres são desativados por colisões bimoleculares [5-7].

Além da queda do pH, a degradação do surfactante pode resultar no espessamento da suspensão, levando a problemas de uniformidade de conteúdo. Para lidar com a queda de pH causada pela degradação oxidativa do PEG, o ar no espaço superior do frasco é substituído por nitrogênio ou um agente tampão é adicionado à formulação.

Mistura de alto cisalhamento

Para molhar e dispersar totalmente o API no veículo, a mistura de alto cisalhamento é necessária para que os surfactantes possam adsorver com eficácia na superfície de cada partícula. Vários tipos de misturadores de alto cisalhamento podem ser usados. Misturadores do tipo rotor-estator em lote (por exemplo, IKA ® , Silverson ® , Ystral ® ) são geralmente usados ​​em tanques de produção de laboratório, piloto e de pequeno volume. Para equipamentos de grande escala, misturadores do tipo em linha, como Tri-Blender ® ou Ystral TDS ®(sistema de transporte e dispensação) são usados. No projeto Tri-Blender [8], uma bomba centrífuga é usada para puxar o pó de um funil localizado no topo através de um tubo difusor em uma câmara de mistura onde o rotor está localizado. O veículo é bombeado do tanque de formulação e entra tangencialmente através de um tubo externo para a câmara de mistura. A suspensão é então devolvida ao tanque. No sistema TDS [9], o pó é introduzido verticalmente por alto vácuo gerado por um rotor de alta velocidade. O líquido (veículo) é aspirado do fundo do tanque de formulação para a câmara de distribuição a partir do lado oposto da entrada do pó. Na câmara de dispersão, o pó é disperso no líquido sob taxas de cisalhamento muito altas e a suspensão é reciclada para o tanque.            

Uma nova tecnologia promissora que pode ser usada tanto para mistura de alto cisalhamento quanto para redução do tamanho de partícula é o Microfluidizer ®Processador. Uma vantagem principal dessa tecnologia é a eliminação da etapa de micronização que exige muita mão de obra. Consequentemente, a redução de tamanho e a formulação podem ser realizadas em uma etapa. O componente central desta tecnologia é a câmara de interação. A câmara possui microcanais com dimensões tão pequenas quanto 50 µ através dos quais o fluido flui a velocidades de até 500 m / s. O exterior da câmara é feito de aço inoxidável, enquanto o interior é feito de diamante ou cerâmica. Um diagrama esquemático do processador do microfluidificador é mostrado na Figura 5 [10]. O veículo e as partículas API grosseiras são adicionados a um recipiente de alimentação. A bomba intensificadora empurra a suspensão através da câmara de interação a pressões de até 40.000 psi. As altas forças de cisalhamento, colisão partícula-partícula e colisão partícula-parede resultam na redução do tamanho da partícula. A suspensão é resfriada por um trocador de calor e coletada em um recipiente de recebimento ou reciclada para o recipiente de alimentação para mais passagens, dependendo do tamanho de partícula alvo. Esta tecnologia pode reduzir o tamanho das partículas para menos de 1 µ.      
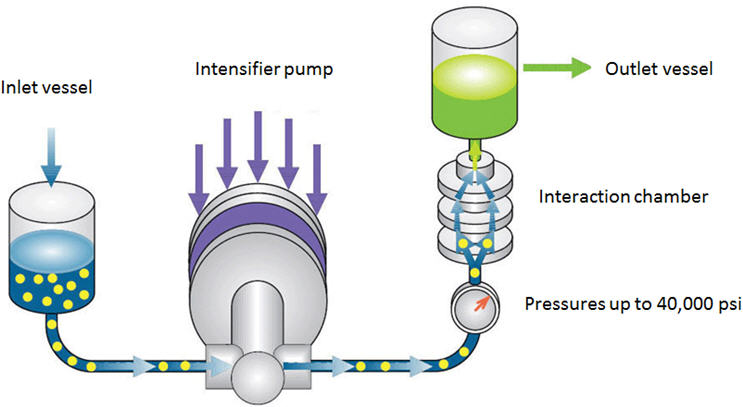
Figura 5: Diagrama esquemático do processador do microfluidizador [10]

Um exemplo típico da aplicação do Processador de Microfluidificador na fabricação de suspensões é discutido aqui. O veículo e o pó de API grosso não moído foram adicionados a um recipiente de alimentação agitado do Processador de Microfluidificador de escala piloto modelo 110-EH. A suspensão foi recirculada através da câmara de interação H10Z que possui micro canais de 100μ a uma pressão de 20.000 psi por 6 minutos. As amostras foram removidas após 2, 4 e 6 minutos de recirculação para medir a distribuição do tamanho das partículas por difração de laser. A fim de medir o tamanho das partículas primárias, as amostras foram sonicadas por 30 segundos para quebrar a ponte entre as partículas. Os resultados são mostrados na Figura 6. O tamanho médio das partículas diminuiu de 157,71 µ para o API não moído para 5,89 µ após apenas 2 minutos de recirculação. Após 4 e 6 minutos de recirculação, o tamanho médio das partículas caiu para 3,35µ e 2,73µ, respectivamente. A suspensão final teve excelente redispersibilidade, exigindo apenas 1 inversão para suspender totalmente o API após 24 horas de sedimentação. Além disso, a suspensão passou no teste padrão de seringa. A ligação das partículas na suspensão final é claramente ilustrada na Figura 7. O tamanho médio das partículas da suspensão antes da sonicação (no estado em que se encontra) era de 12,31 µ. Após a sonicação, o tamanho médio das partículas foi de 2,73 µ, o que representa o tamanho das partículas primárias. A ligação das partículas na suspensão final é claramente ilustrada na Figura 7. O tamanho médio das partículas da suspensão antes da sonicação (como está) era de 12,31 µ. Após a sonicação, o tamanho médio das partículas foi de 2,73 µ, o que representa o tamanho das partículas primárias. A ligação das partículas na suspensão final é claramente ilustrada na Figura 7. O tamanho médio das partículas da suspensão antes da sonicação (no estado em que se encontra) era de 12,31 µ. Após a sonicação, o tamanho médio das partículas foi de 2,73 µ, o que representa o tamanho das partículas primárias. 
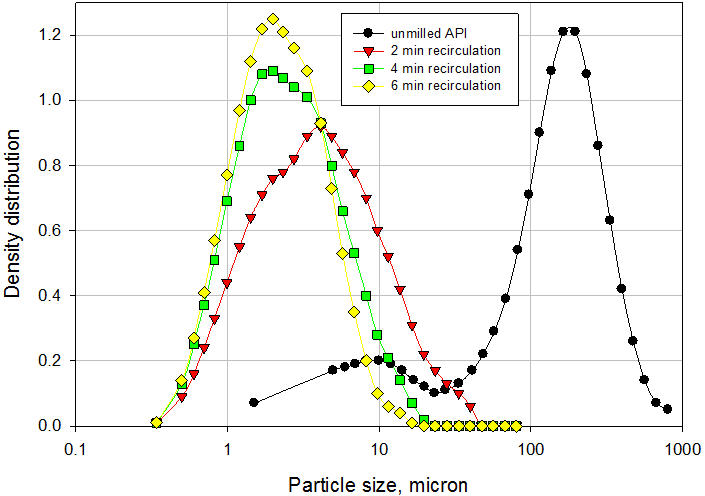
Figura 6: Distribuição de tamanho de partícula de suspensão formulada usando o Processador de Microfluidizador
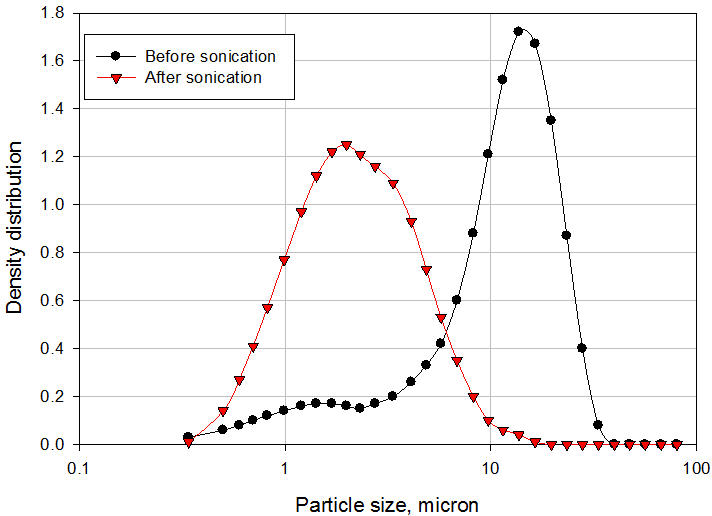
Figura 7: Distribuição de tamanho de partícula de partículas primárias e em ponte

Simulação de dinâmica molecular

A simulação de dinâmica molecular (MD) é um método em mecânica estatística que envolve a solução da segunda lei do movimento de Newton sob certas restrições para todos os átomos e moléculas no sistema em estudo. Simulações de MD podem ser usadas para prever o mecanismo de adsorção e a cinética de um surfactante na superfície de cristais API. Usando o campo de força CHARMM36 [11] e o servidor CgenFF [12] para os parâmetros e arquivos de topologia do PEG e do API, simulações MD foram realizadas para investigar a adsorção de cadeias de PEG 25-mer na superfície de um cristal de corticosteroide. Instantâneos de moléculas de PEG com todos os seus átomos em vermelho em uma solução aquosa no tempo = 0 e após 6 nanossegundos são ilustrados na Figura 8 (parte superior) e (parte inferior), respectivamente. As contas cinzentas representam átomos nas moléculas de corticosteróides em placas de cristal em ambos os lados. Moléculas de água não são mostradas para maior clareza. Essas simulações apoiam claramente o mecanismo discutido anteriormente. Um lado da molécula de PEG (provavelmente o hidrofóbico) adsorve na superfície do cristal enquanto o outro lado (provavelmente o hidrofílico) se estende no líquido.    
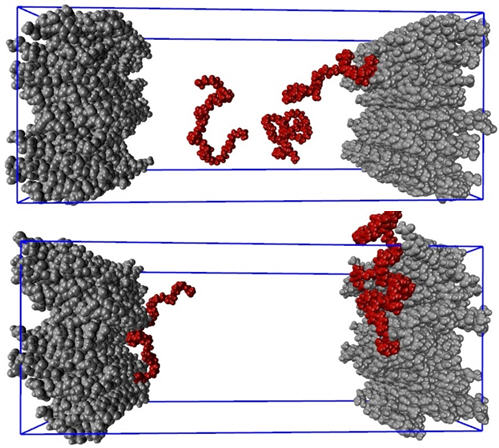
Figura 8: Adsorção da cadeia de PEG 25-mer (vermelho) no cristal API (pilhas cinza em ambos os lados)

Resumo

As principais operações unitárias na fabricação de suspensões aquosas estéreis são a redução do tamanho das partículas, a formulação do veículo, a esterilização e a mistura de alto cisalhamento. Todas essas operações podem afetar as propriedades, bem como a estabilidade das suspensões. A taxa de dissolução e a taxa de sedimentação do fármaco são função do tamanho da partícula. O tipo e a concentração de surfactantes usados ​​na formulação influenciam a capacidade de ressuspensão da suspensão. A mistura de alto cisalhamento é a chave para umedecer e dispersar as partículas durante a formulação.

Referências

  1. www.dec-group.net
  2. MP Kane, K. Tsuji. Esquema de degradação radiolítica para corticosteróides 60 co-irradiados. Journal of Pharmaceutical Sciences, 72 (1), 1983.
  3. T. Tadros. Forças de interação entre partículas contendo camadas de polímero enxertadas ou adsorvidas. Advances in coloidal Interface Science, 104, 2003.
  4. T. Tadros. Controle de estabilidade / floculação e reologia de suspensões concentradas. Pure & Appl.Chem., 64 (11), 1992.
  5. M. Danbrow, E. Azaz, A. Pillersdrof. Autoxidação de polissorbatos. J. Pharm. Sci., 67 (12), 1978.
  6. M. Danbrow, R. Hamburger, E. Azaz, Pillersdorf. Desenvolvimento da acidez em surfactantes não iônicos: ácido fórmico e ácido acético. Analyst, 103, 1978.
  7. B. Kerwin. Polissorbato 20 e 80 Usado na Formulação de Proteínas Bioterapêuticas: Estrutura e Vias de Degradação. J. Pharm. Sci, 97 (8), 2008.
  8. Boletim técnico. Tri-Clover, Inc.
  9. http://ystral.com/
  10.  www.microfluidicscorp.com .
  11. http://mackerell.umaryland.edu/charmm_ff.shtml#gromacs
  12. https://cgenff.paramchem.org/

Fonte: Pfizer CentreOne Contract Manufacturing 
 

Produtos medicamentosos sensíveis ao oxigênio

Por Dr. Thomas S. Ingallinera, R.Ph., Ph.D.

iStock-186109117-equipment-worker-lab

O oxigênio é a segunda causa principal de degradação da qualidade dos produtos farmacêuticos, sendo a água a primeira. Embora normalmente pensemos na embalagem como o principal recurso usado para proteger os medicamentos dos efeitos negativos do oxigênio, há coisas a serem consideradas durante o desenvolvimento e a fabricação para garantir que o excesso de oxigênio não seja simplesmente embalado ou engarrafado com o medicamento.

Produtos farmacêuticos sensíveis ao oxigênio

Existem classes de drogas que são mais suscetíveis à adulteração por exposição ao oxigênio. Eles incluem a maioria dos produtos biológicos, drogas DEA Schedule II e IV, parenterais e drogas que requerem uma vida útil prolongada. A exposição não intencional ao oxigênio durante a produção pode definir as condições para a degradação da qualidade, embora o medicamento possa ter passado em todos os testes de qualidade iniciais.

Durante a pesquisa e o desenvolvimento, as formulações devem ser testadas e caracterizadas quanto à estabilidade de longo prazo quando expostas ao oxigênio e incorporadas aos Atributos Críticos de Qualidade (CQA) para o medicamento. Se a sua exposição ao oxigênio for um CQA, existem maneiras de mitigar o impacto e há melhores práticas comprovadas que podem ser aplicadas à fabricação e ao preenchimento de líquido.

Robotic Fill-Finish Lines

Acredite ou não, houve um tempo em que era comum o preenchimento manual das formulações parenterais. E embora um método de enchimento manual seja raro hoje em dia, linhas de enchimento-acabamento completamente isoladas e automatizadas não são tão comuns quanto se pode pensar, principalmente devido aos altos custos de investimento inicial.

Os recursos de preenchimento e acabamento totalmente robótico em unidades de isolamento asséptico reduzem muito, até mesmo eliminam, a quantidade de exposição ao oxigênio a que um medicamento é submetido durante a fabricação. Esse tipo de capacidade de preenchimento e acabamento também reduz o contato humano com o produto farmacêutico durante a produção, protegendo tanto o produto quanto o operador. Para qualquer desenvolvedor ou fabricante de produtos farmacêuticos sensíveis ao oxigênio, o investimento em sistemas de preenchimento e acabamento que empregam robótica em um ambiente asséptico deve ser considerado seriamente para garantir a qualidade do produto.

Tecnologia de uso único

A tecnologia moderna de uso único é outra maneira de reduzir significativamente a exposição de um medicamento ao oxigênio. As linhas de acabamento de enchimento de última geração são equipadas com componentes descartáveis, mas sacos descartáveis ​​para mistura e armazenamento junto com linhas de transferência também podem ser usados ​​para reduzir a exposição de um produto ao oxigênio. Muitos medicamentos sensíveis ao oxigênio também são altamente potentes e a tecnologia de uso único elimina a necessidade de limpeza extensiva de misturadores, liquidificadores e linhas.

Teste não destrutivo

Finalmente, o uso de sistemas de inspeção não destrutivos pode testar 100% dos lotes e incluir inspeção visual da profundidade da rolha, vedação do frasco, níveis de enchimento e detectar rachaduras microscópicas em frascos, ampolas, seringas pré-cheias e outros recipientes primários. O excesso de espaço livre entre um produto líquido e uma rolha pode degradar a qualidade e a eficácia de um medicamento antes mesmo de chegar ao paciente. Da mesma forma, a falta de integridade em um selo de vedação ou uma fratura em uma seringa pré-cheia pode significar um problema com a linha de enchimento que pode estar afetando cada dose e pode arruinar um lote inteiro. No entanto, se ele puder ser detectado antes que qualquer uma das doses deixe um ambiente asséptico, o lote pode ser salvo.

Resumo

A exposição excessiva ao oxigênio a certas classes de medicamentos pode torná-los ineficazes. Quando a exposição limitada ao oxigênio é um CQA para um medicamento, os desenvolvedores e fabricantes podem tomar as medidas necessárias para controlar seu processo para garantir resultados de qualidade. Robóticos, linhas de enchimento isoladas, tecnologia de uso único e testes não destrutivos podem se tornar a peça central de um sistema de qualidade que garante que produtos sensíveis ao oxigênio cheguem aos pacientes sem adulteração.

SOBRE Pii

Pharmaceutics International, Inc. (Pii) é uma organização de desenvolvimento e manufatura (CDMO) com sede nos Estados Unidos, localizada em Hunt Valley, Maryland. Os experientes cientistas, engenheiros e funcionários da Pii se orgulham de empregar habilmente um método apropriado de fase de desenvolvimento de medicamentos para o uso prudente dos recursos de seus clientes enquanto eles resolvem problemas desafiadores. Além de oferecer serviços de desenvolvimento ponta a ponta, a Pii fabrica uma variedade de formas farmacêuticas para incluir medicamentos parenterais complexos e possui uma grande variedade de recursos de testes analíticos. Seu campus Hunt Valley tem quatro suítes assépticas com recursos de liofilização. Nossos talentosos profissionais estão prontos para ajudar!

SOBRE O AUTOR

Thomas Ingallinera, R.Ph., Ph.D.
Vice-presidente de Suporte Técnico

O Dr. Thomas Ingallinera é vice-presidente de suporte técnico da Pharmaceutics International, Inc (Pii) e um dos talentosos especialistas no assunto de Pii, cujo objetivo é resolver problemas. O Dr. Tom tem mais de 40 anos de experiência em desenvolvimento farmacêutico, com especialização em formas farmacêuticas complexas. Ele prestou consultoria em programas de desenvolvimento de produtos em todo o continuum, desde a pré-formulação até a produção comercial. Ele trabalhou em várias empresas farmacêuticas líderes, incluindo BioCryst Pharmaceuticals, Parenta Pharmaceuticals, AAI Pharma, Genzyme, Burroughs Welcome e AH Robins. Dr. Ingallinera é bacharel em Farmácia com Ph.D. em Farmacêutica pela Virginia Commonwealth University. O Dr. Tom também atua como membro do Grupo Técnico Consultivo da Fundação Bill e Melinda Gates.

Siga Thomas Ingallinera, R.Ph., Ph.D.


Novos usos para doses orais sólidas que impulsionam estratégias de gerenciamento do ciclo de vida

Por Anil Kane, Ph.D.

Novos usos para doses orais sólidas que impulsionam estratégias de gerenciamento do ciclo de vida

Com poucos medicamentos de sucesso em potencial no pipeline farmacêutico no momento, as empresas farmacêuticas estão cada vez mais procurando outras opções para atender às necessidades dos pacientes e aumentar a receita na área de dosagem oral sólida (OSD). As áreas atuais de exploração incluem novas combinações de drogas, entrega oral de grandes moléculas que estavam disponíveis apenas como injetáveis ​​e, talvez o mais interessante, drogas que carregam sensores digitais ingeríveis que podem enviar informações diretamente a um médico.

“O novo fluxo de medicamentos está diminuindo”, diz Anil Kane, PhD, Chefe Global de Assuntos Técnicos e Científicos da Patheon, parte da Thermo Fisher Scientific, uma organização líder em desenvolvimento e fabricação de contratos. “Muitas empresas estão procurando expandir seu portfólio de produtos a partir de suas moléculas existentes. Eles estão analisando muitas estratégias diferentes de gerenciamento de ciclo de vida. ”

Combinações de dose fixa
A estratégia mais comum hoje, diz Kane, é expandir para “combinações de dose fixa”. Isso normalmente envolve a combinação de duas moléculas existentes, resultando em uma formulação que tem um efeito sinérgico, um melhor perfil de segurança, menos efeitos colaterais ou um melhor perfil de liberação. Algumas dessas combinações oferecem um novo perfil de "liberação múltipla", onde, por exemplo, uma droga é formulada para ser liberada no estômago, onde há absorção e eficiência clínica máximas, enquanto a outra é projetada para ser liberada apenas no GI inferior trato. Ou uma parte pode ser liberada imediatamente, enquanto a outra é liberada com o tempo.

Injetáveis ​​reformatados
Outra nova tendência, diz ele, é reformular grandes moléculas que antes eram usadas apenas como injetáveis, para que possam ser tomadas por via oral. Com uma nova forma farmacêutica, a molécula pode ser protegida do ácido gástrico, permitindo que os pacientes a tomem em forma de comprimido. A maioria das pessoas prefere comprimidos em vez de injeções, portanto, a nova forma pode levar a uma melhor adesão do paciente.

Os problemas de adesão do paciente, de fato, estão conduzindo grande parte do trabalho da nova formulação, diz Kane. “Há muitos dados que mostram que os medicamentos não são eficazes, não porque não funcionam, mas porque não são tomados como são prescritos.” As empresas farmacêuticas estão, portanto, tentando encontrar maneiras de tornar seus medicamentos mais atraentes para os pacientes, para aumentar a adesão. Reduzir os efeitos colaterais, disponibilizar um medicamento em dose oral, diminuir o número total de comprimidos que um paciente deve tomar a cada dia - tudo isso pode levar a uma melhor adesão do paciente.

Atualmente, é possível formular alguns medicamentos para que sejam liberados em 48 horas. “Mas podemos reduzir ainda mais a carga da pílula?” Kane pergunta. “Podemos desenvolver uma formulação de dose sólida oral uma vez por semana ou uma vez por mês?” Essa opção agora está sendo explorada.

Medicamentos digitalizados
A terceira nova tendência: medicamentos digitalizados. “Definitivamente, estamos vendo um aumento do interesse em medicamentos digitalizados”, mais uma vez em relação à adesão do paciente, diz Kane. Essas drogas contêm sensores ingeríveis que, uma vez dentro do corpo, podem enviar um sinal para um adesivo na pele, indicando que a dose foi realmente tomada, o número de identificação do comprimido individual e outros dados. O adesivo de pele também pode registrar a biometria do paciente, como postura, pulsação e pressão arterial, e todas as informações podem ser carregadas em um aplicativo de smartphone e compartilhadas com o médico do paciente ou outras pessoas. Sensores digitais também podem ser usados ​​para rastrear cadeias de suprimento de medicamentos, para impedir falsificadores e evitar o uso indevido.

“Com esses sensores, poderemos ver se os medicamentos estão chegando aos pacientes corretos ou se estão sendo desviados e vendidos na rua”. Essa tecnologia poderia ser particularmente útil na formulação de narcóticos e opioides, que muitas vezes são vendidos ilegalmente. A etiquetagem de formas de dosagem unitárias, como comprimidos e cápsulas com circuitos ingeríveis com identificadores exclusivos - códigos de barras, número de lote, fabricante - pode ajudar a rastrear medicamentos (além da serialização) na cadeia de abastecimento, evitando assim a falsificação.

Atualmente, apenas um medicamento com sensor ingerível foi aprovado pela Food and Drug Administration: Abilify MyCite (comprimidos de aripiprazol com sensor). Mas Kane prevê que as empresas farmacêuticas desenvolverão muito mais aplicações de medicamentos digitalizados nos próximos anos.

Expandir um portfólio existente com estratégias de gerenciamento de ciclo de vida envolve algumas despesas, mas não é tão caro quanto desenvolver um medicamento inteiramente novo. “Você não precisa começar do zero”, diz Kane. “A segurança e eficácia do medicamento existente já foram estabelecidas. Isso constitui uma base sólida para explorar benefícios potenciais com outras formulações.

“Na Patheon, conhecemos as oportunidades que podemos aproveitar dessas e de outras tendências. Estamos felizes em compartilhar essas ideias com gerentes de marca, para explorar maneiras de expandir seus portfólios de uma maneira econômica que ajudará os pacientes. ”