terça-feira, 20 de novembro de 2018

Spray de secagem de produtos farmacêuticos e biofarmacêuticos: Parâmetros críticos e abordagens de otimização de processos experimentais

Abstrato

A secagem por pulverização é cada vez mais reconhecida como uma técnica eficiente de secagem e formulação para processamento farmacêutico e biofarmacêutico. Ele oferece vantagens econômicas e de processamento significativas em comparação com as técnicas de liofilização / liofilização, embora a otimização dos parâmetros do processo seja frequentemente um procedimento caro e demorado. A Secagem por Pulverização tem sido usada principalmente na formulação de fármacos de moléculas pequenas com baixa solubilidade, mas é cada vez mais aplicada ao processamento de grandes biomoléculas e biofármacos. Esta revisão examina os fundamentos do processo de secagem por pulverização, tecnologia atual e vários componentes usados ​​no processo de secagem por pulverização. Além disso, é focado na introdução de formulação crítica e fatores de processamento na secagem por atomização de fármacos de moléculas pequenas e grandes biomoléculas, suas semelhanças e diferenças. Finalmente, ele fornece uma visão geral das estratégias de otimização experimental projetadas para alcançar os melhores resultados de secagem por pulverização no menor tempo possível, utilizando o produto mínimo.

Resumo gráfico

Imagem não marcada

segunda-feira, 5 de novembro de 2018

O Que São Adoçantes?

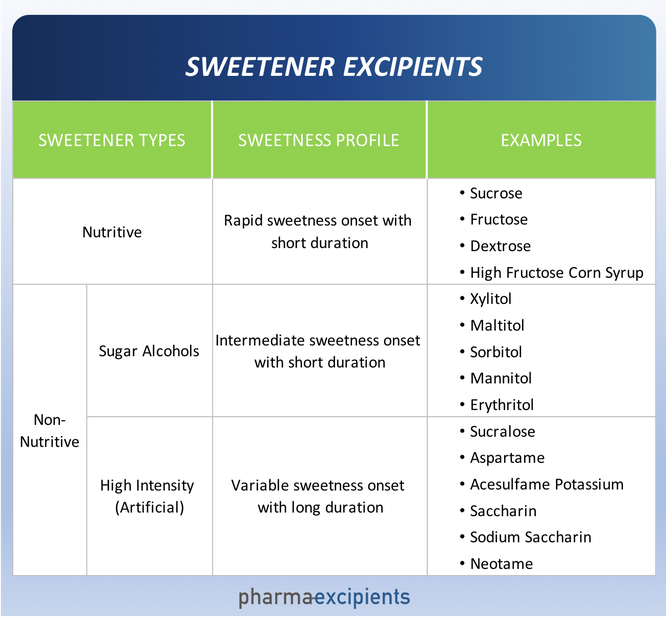
Há uma infinidade de adoçantes disponíveis para o cientista farmacêutico. Adoçantes podem ser agrupados em duas categorias - nutritivos e não nutritivos. Os adoçantes nutritivos fornecem calorias e, como o próprio nome sugere, os não-nutritivos não. Adoçantes não nutritivos podem ser ainda caracterizados como volumoso (álcoois de açúcar) e de alta intensidade (artificial).
Ecxipients Adoçantes
Alguns excipientes que são doces são muitas vezes incorretamente listados em publicações como "adoçantes". Estes são excipientes usados ​​principalmente para outros fins que não conferir doçura, por exemplo, co-solventes como glicerol ou propilenoglicol e agentes de volume tais como lactose ou maltodextrina. Os exemplos mais comuns de excipientes utilizados com a finalidade de adoçar formulações de fármacos são mostrados abaixo.
Lista de Excipientes de Adoçantes com Tipos de Adoçantes, Perfil de Doçura e Exemplos por PharmaExcipients
Tipos, Perfis e Exemplos de Adoçantes; Dados da Senopsys LLC

Como selecionar um adoçante

A seleção de adoçantes candidatos é informada por considerações técnicas, regulatórias e clínicas.

Considerações Técnicas

Existem inúmeros problemas técnicos que precisam ser considerados na identificação de adoçantes candidatos para o espaço de design da formulação. Esses incluem:
  • Perfil de doçura. O perfil de doçura (intensidade, início e duração) de cada adoçante é diferente, conforme resumido na tabela acima. A intensidade e duração do atributo aversivo do medicamento ativo (amargo, salgado ou azedo) informa a identificação dos adoçantes candidatos. Por exemplo, muitos ativos de drogas têm um perfil de amargura de longa duração que, para palatabilidade, requer a doçura persistente proporcionada por muitos adoçantes artificiais.
  • Propriedades Físicas . Adoçantes nutritivos e álcoois de açúcar têm baixa doçura relativa e às vezes são empregados como enchimentos em formas de dosagem que requerem massa adicional, como comprimidos e saquinhos de pó. Devido a esta propriedade, álcoois de açúcar e adoçantes nutritivos são conhecidos coletivamente como “adoçantes a granel”. Muitas formulações de medicamentos requerem combinações de adoçantes a granel e de alta intensidade para fornecer o perfil de doçura necessário. Alguns edulcorantes a granel têm benefícios adicionais (por exemplo, estabilidade melhorada de congelamento / descongelamento) e desvantagens (por exemplo, tendência a cristalizar em fios de tampa de garrafa de recipientes de várias doses) que também devem ser levados em consideração.
  • Estabilidade Microbiológica. Dependendo do nível de uso, adoçantes a granel podem melhorar a estabilidade microbiológica, diminuindo a atividade da água, reduzindo a necessidade de conservantes químicos.
  • Estabilidade química. Os adoçantes artificiais tipicamente exibem boa estabilidade no estado sólido através da placa, mas alguns têm pouca estabilidade na solução. Por exemplo, o aspartame prontamente hidrolisa em ambientes aquosos, e um produto líquido adoçado com aspartame sofreria mudanças drásticas em 6 meses de armazenamento. Alguns fabricantes não recomendam que a sucralose seja usada em formulações com pH acima de 7.

Considerações Regulamentares

A aceitação regulamentar dos adoçantes pode variar de acordo com a geografia. Muitos dos edulcorantes comuns estão listados nas várias farmacopeias - Farmacopeia e Formulário Nacional dos Estados Unidos (USP-NF), Farmacopeia Britânica (BP), Farmacopeia do Japão (JP), Farmacopeia Europeia (PhEur). Alguns foram determinados como sendo Geralmente Reconhecidos como Seguros (GRAS) pelo fabricante, ou pela Associação de Fabricantes de Aromatizantes e Extractos (FEMA), de acordo com a Emenda aos Aditivos Alimentares de 1958 da Lei Federal de Alimentos, Medicamentos e Cosméticos. Além disso, o FDA mantém o banco de dados de ingredientes inativos (IID), que lista os excipientes com precedentes anteriores de uso em formulações farmacêuticas aprovadas.
Um resumo de alto nível do status regulatório dos adoçantes comuns é mostrado abaixo.
Estado Regulatório dos Excipientes de Adoçantes por www.pharmaexcipients.com
Estado Regulador do Adoçante; Dados da Senopsys LLC
As pessoas que têm fenilcetonúria (PKU), um distúrbio genético raro, têm dificuldade em metabolizar a fenilalanina, um componente do aspartame e do advantame - um novo adoçante artificial que está quimicamente relacionado ao aspartame.
Interstingly, os produtos contendo apenas aspartame devem conter uma declaração informativa para as pessoas com PKU alertando-os sobre a presença de fenilalanina. Como o advantame é muito mais doce que o aspartame, apenas uma quantidade muito pequena precisa ser usada para atingir o mesmo nível de doçura. Como resultado, produtos contendo advantame não precisam ter essa afirmação. O Advantame é FEMA-GRAS, mas não está no IID, pois ainda não foi usado em um medicamento aprovado pela FDA, nem entrou na farmacopéia principal.

Considerações Clínicas

Considerações clínicas podem pesar contra o uso de adoçantes nutritivos devido a problemas de co-morbidade (por exemplo, diabetes) e seu potencial cariogênico, embora este último seja freqüentemente exagerado, particularmente para salvar vidas / estender medicamentos. Os álcoois de açúcar podem aumentar a motilidade gastrointestinal, mas em níveis de uso típicos, isso geralmente é apenas uma preocupação em pacientes muito jovens ou em populações especiais, como aqueles submetidos à Nutrição Parenteral Total (NPT).

A importância dos adoçantes

Para a maioria dos fármacos, o sistema adoçante desempenha um papel crucial, mas geralmente insuficiente, no desenvolvimento de formulações saborosas. Outras classes de excipientes, tais como tampões, sais, modificadores de sabor e sabores são geralmente necessários para um mascaramento eficaz do sabor.
Muitos excipientes são doces; mas apenas um subconjunto tem a função principal de transmitir doçura à formulação, ou seja, são verdadeiros adoçantes. A seleção de adoçantes é informada por uma miríade de considerações técnicas, regulatórias e clínicas. De uma perspectiva de mascaramento de sabor, o perfil de doçura - intensidade, início e duração - é extremamente importante.


Post do blog para pharmaexcipients.com -  Preparado por Senopsys LLC por David Tisi - Todos os direitos reservados 
David Tisi é o diretor técnico da  Senopsys LLC , uma empresa de serviços especializados dedicada ao desenvolvimento de produtos farmacêuticos saborosos. Ele tem 15 anos de experiência em avaliação de sabor e mascaramento de sabor de drogas experimentais e aprovadas para crianças e adultos, alavancando sua experiência em ciência sensorial e química alimentar. Ele pode ser encontrado em  david.tisi@senopsys.com

Notícias Sobre Adoçantes

Doçura Relativa: Como Doce é Doce?

De um modo geral, existem três categorias de adoçantes - nutritivos, álcoois de açúcar e alta intensidade. A seleção de adoçantes é informada por considerações técnicas, regulatórias e clínicas, conforme descrito na Introdução aos adoçantes. Um formulador tem muitas opções na escolha de um adoçante, mas…

segunda-feira, 29 de outubro de 2018

Enfrentando problemas de fluxo de pó, escolhendo o equipamento certo

Fonte: Federal Equipment Company
Por Matt Hicks, diretor de operações e conselho da Federal Equipment Company
Enfrentando problemas de fluxo de pó, escolhendo o equipamento certo
Identificar a fonte dos problemas de fluxo de produto e corrigi-los com o equipamento certo resultará em uma fabricação mais eficiente e de qualidade.
A maioria dos ingredientes ativos e adjuvantes usados ​​na fabricação farmacêutica estão na forma de pó. Manipulação e processamento de pós é fundamental para as operações farmacêuticas, mas apresenta numerosos problemas devido ao seu comportamento imprevisível e irregular. Com os recentes avanços tecnológicos, a indústria pode superar os obstáculos do fluxo de pó para obter um medicamento de qualidade. 1
Causas de problemas de fluxo de pó 
Pós se comportarão como sólidos e líquidos, o que leva a problemas de fluxo de produto. Como metáfora, o bom fluxo pode ser comparado ao açúcar granulado, enquanto o fluxo ruim pode ser comparado ao açúcar em pó. Os problemas de fluxo podem resultar da reação de um produto a problemas de manuseio, como acomodação ou compactação durante o armazenamento, e problemas no equipamento de processo relacionados à uniformidade do produto, incluindo mistura excessiva ou mistura insuficiente.
A capacidade de fluxo de um produto é determinada por suas características físicas e sua interação com o ambiente de processamento.
Características físicas
  • Densidade aparente
  • Tamanho, forma e consistência das partículas (ou distribuição, isto é, “distribuição do tamanho das partículas”)
  • Área de superfície
  • Teor de umidade
  • Coesão
Interação com o meio ambiente
  • Temperatura
  • Umidade
  • Tempo de espera (tempo gasto em armazenamento ou contêineres antes do uso)
Diagnosticando a fonte de problemas de fluxo de pó
Muitas vezes, o resultado de todas as preparações em pó não é descoberto até a produção, em aplicações farmacêuticas, ou seja, quando os comprimidos saem da prensa. Embora não exista um único método de teste que possa caracterizar adequadamente o fluxo de pó, a USP identificou alguns métodos de teste que podem ajudar a prever a probabilidade de um pó encontrar problemas de fluxo na produção. 2
Esses incluem:
  • Ângulo de repouso. O ângulo de repouso é um ângulo tridimensional (cone). Isso está relacionado ao atrito ou resistência do movimento entre as partículas. Dificuldades experimentais podem surgir como resultado da segregação do material, mas o método continua a ser usado na indústria.
  • Índice de compressibilidade ou e razão de Hausner . Estes se tornaram métodos simples, rápidos e populares para prever as características do fluxo de pó. Eles são determinados medindo o volume a granel e o volume vazado de um pó.
  • Taxa de fluxo através de um orifício. O método mais comum para determinar a taxa de fluxo através de um orifício é baseado em três variáveis: o tipo de recipiente usado para conter o pó, o tamanho e a forma do orifício, e o método de medir a taxa de fluxo. A taxa de fluxo é geralmente medida como a massa por tempo que flui do recipiente.
  • Célula de cisalhamento. Muitos métodos de teste de célula de cisalhamento estão disponíveis e oferecem um maior grau de controle experimental. No entanto, a metodologia pode consumir muito tempo e requer um operador bem treinado.
  • Distribuição do Tamanho de Partículas. Este é um teste particularmente sensível e muito preditivo em termos de resolver problemas de fluxo e compactação para um determinado pó. A distribuição de tamanho de partícula alvo (PSD) dos pós pode ser selecionada e as especificações apropriadas de tamanho de partícula devem ser estabelecidas para controlar a qualidade do medicamento e garantir a consistência de fabricação. 3
Fazendo a melhor escolha de equipamentos
Os processos de fabricação de comprimidos têm um efeito profundo na eficiência de uma droga. Como resultado disso, espera-se que o mercado global de processamento de tablet e equipamento de embalagem aumente de US $ 3,45 milhões em 2017 para US $ 5,26 milhões até 2022. Grande parte do aumento da demanda por esse equipamento será, na verdade, para máquinas recondicionadas. 4
Pós de fluxo livre são preferidos para produção eficiente e a maioria dos APIs não são pós de fluxo livre. O produto deve fluir tão rápido quanto a máquina de produção pode operar. Certos equipamentos de processamento podem ser usados ​​para aumentar a capacidade de fluxo de massa do pó, alterando as características do produto do pó. Existem vários tipos de equipamentos de processamento usados ​​para fabricar comprimidos, como peneiras e misturadores, granuladores e processadores, secadores, moinhos e misturadores. 5
Peneiras
Existem dois tipos principais de peneiramento - triagem e classificação de segurança. A triagem de segurança de pós, às vezes conhecida como peneiramento de controle ou triagem de segurança / verificação, remove a contaminação excessiva do pó. Remover a contaminação melhora a qualidade do pó e do produto final. A classificação ou o dimensionamento de pós ou grânulos separa diferentes faixas de tamanhos de partículas para garantir a PSD correta para a prensagem subsequente do comprimido. 6
Granuladores
A granulação é uma técnica comum para ajudar a melhorar o fluxo do produto e atingir o fluxo de massa. A granulação em pó pode reduzir a inconsistência no tamanho das partículas, reduzir “finos” (partículas muito pequenas), controlar a poeira e reduzir a tendência dos pós se segregarem. A granulação pode ser realizada úmida ou seca com misturadores de alta energia ou alto cisalhamento; misturadores de média energia, como misturadores planetários, misturadores de fita e misturadores de pás; ou misturadores de baixo consumo de energia, como processadores de leito fluidizado, misturadores de cone duplo e misturadores de duas carreiras ou “V”. Outra técnica comum de granulação é a compactação por rolos onde um compactador de rolos comprime o pó em tiras ou abas para espremer o ar e então o produto é moído para obter um tamanho de partícula consistente.
Secadores
Muitos granuladores não têm a capacidade de secar a granulação úmida, portanto a granulação úmida deve ser movida para a próxima unidade de operação, que é chamada de secagem. Quando os pós são sensíveis a líquidos, calor ou ambos, misturam os pós com um aglutinante seco pré-granulado. Se os pós misturados não funcionarem com a adição de aglutinante seco e líquido - ou calor não pode ser usado - então granulação a seco é usada. Este método utiliza força mecânica para densificar e compactar pós para formar grânulos secos.
Equipamento de moagem
Máquinas de fresagem são definidas por aplicações de baixo, médio e alto cisalhamento. Algumas fresadoras permitem mudanças no tipo de ação mecânica usada para
reduza o pó para a faixa adequada de tamanho de partícula final. Equipamentos de moagem comuns incluem: Moinhos de baixo cisalhamento, como osciladores e resistências; moinhos de cisalhamento médio, como peneiras rápidas e moinhos de martelos; e moinhos de alto cisalhamento, como pulverizadores e laminadores.
Liquidificadores
Bom fluxo é imperativo para obter um bom comprimido. A compreensão das características do pó contribuirá para práticas precisas de mistura. É importante reconhecer que uma “boa” mistura final é frequentemente vista como tal porque tem boa uniformidade e potência de conteúdo, não pela sua capacidade de fluir. Um pó individual ou mistura acabada pode fluir muito bem sob um conjunto de circunstâncias, e não fluir bem sob qualquer outro. Os misturadores mais comuns usados ​​para a mistura final são o liquidificador V, o liquidificador de cone duplo e o liquidificador de tote; all-use mistura de baixo cisalhamento como a maneira mais eficaz para conseguir uma boa mistura com uma variedade de pós e grânulos.
Prensas Tablet
Existem muitas variáveis ​​diferentes que podem contribuir para o sucesso ou fracasso do fluxo de pó em uma prensa de comprimidos. Além do tamanho, forma e distribuição das partículas, há também textura da superfície da partícula, coesividade, revestimento superficial, interação das partículas, eletricidade estática, recuperação da compactação e desgaste / atrito enquanto no recipiente de retenção. A maioria dos pós, sem o auxílio de agentes de granulação e fluxo, simplesmente não pode fluir em velocidades requeridas para a alta velocidade de compressão.
Sobre a Federal Equipment Company
A Federal Equipment Company oferece uma gama diversificada de equipamentos usados ​​para melhorar o fluxo de pó e, por meio de sua parceria com a Techceuticals, a Federal Equipment Company tem uma vasta experiência em fabricação de doses sólidas. Essa experiência inclui a análise das características de muitos pós, formulações e necessidades de equipamentos.
Referências
  1. Conceitos e Técnicas do Processo de Mistura de Pó Farmacêutico: Uma Atualização Atual, ResearchGate, janeiro de 2009, https://www.researchgate.net/publication/266226924_Concepts_and_Techniques_of_Pharmaceutical_Powder_Mixing_Process_A_Current_Update, acessado em 4 de abril de 2018.
  2. US Pharmacopeia, http://www.pharmacopeia.cn/v29240/usp29nf24s0_c1174.html , acessado em 4 de abril de 2018.
  3. Especificações do Tamanho de Partículas para Formas de Dosagem Oral Sólidas: Uma Perspectiva Regulatória, Zhigang Sun, Ph.D. et. al., American Pharmaceutical Review , 1 de maio de 2010, https://www.americanpharmaceuticalreview.com/Featured-Articles/36779-Particle-Size-Specifications-for-Solid-Oral-Dosage-Forms-A-Regulatory-Perspective/ , acessado em 4 de abril de 2018.
  4. Mercado de processamento e embalagem de tablets: Previsão global para 2022, 18 de julho de 2017, https://www.prnewswire.com/news-releases/tablet-processing--packaging-equipment-market-global-forecast-to-2022 -300490407.html , acessado em 4 de abril de 2018.
  5. O processo de fabricação, vol. 15, 2015, Techceuticals, http://techceuticals.com/wp-content/uploads/2016/07/The-Manufacturing-Process.pdf , acessado em 4 de abril de 2018.
  6. O design do equipamento de peneiramento sofre mudanças radicais, Manufacturing Chemist , 11 de novembro de 2014, https://www.manufacturingchemist.com/news/article_page/Sieving_equipment_design_undergoes_radical_changes/103344, acessado em 5 de abril de 2018.

terça-feira, 23 de outubro de 2018

Uma abordagem padronizada para classificar partículas visíveis em produtos parenterais

Por Scott Ewan, Grupo de Operações BioPhorum
cápsulas de injecção estéril
A presença de partículas visíveis em biofármacos parenterais continua sendo um tema quente na indústria. Apesar dos órgãos reguladores visarem uma meta de ausência de partículas visíveis, e apesar do foco da indústria em melhorar ainda mais a eficácia dos processos de inspeção, as partículas continuarão a ser encontradas durante a produção e no mercado.
Os riscos para pacientes de partículas visíveis em biofármacos parenterais, no entanto, podem ser exagerados e, na melhor das hipóteses, pouco compreendidos. Bukofzer et al resumem a compreensão atual dos riscos de partículas visíveis para os pacientes e concluem que os riscos associados são baixos. 1 Além do resumo de Bukofzer e cols. , Há outros trabalhos indicando que uma hierarquia de riscos de partículas visíveis pode existir, com vários fatores que exigem consideração antes que o verdadeiro risco possa ser aproximado. 2
Práticas da indústria variam amplamente
A prática da indústria no que se refere à classificação do risco de partículas visíveis deve menos à avaliação racional direta do que à natureza conservadora da indústria. A BioPhorum conduziu uma pesquisa inter-setorial através de seu fluxo de trabalho de Controle de Partículas, buscando detalhes sobre como a indústria classifica as partículas visíveis e como elas afetam os limites de qualidade aceitáveis ​​(AQLs) e os critérios de liberação. Como não há uma orientação clara para a indústria sobre como aplicar criticidade às partículas visíveis, não foi surpresa descobrir que as práticas variam amplamente em toda a indústria. Um aspecto dos resultados da pesquisa que é surpreendente, no entanto, é que poucas empresas, se é que existem, tinham uma lógica científica ou lógica para o porquê.Eles classificaram as partículas como fizeram. Citando justificativas como “razões históricas” ou a influência de um departamento específico, a indústria não tem uma abordagem comum ou racional para classificar as partículas visíveis. Houve apelos para uma abordagem de consenso baseada em riscos na literatura recente, 3 uma necessidade que a BioPhorum está trabalhando para alcançar.
Com o objetivo de dar clareza à classificação de partículas visíveis, a equipe de Controle de Partículas da BioPhorum desenvolveu “uma metodologia padronizada em toda a indústria e uma ferramenta de classificação de risco para classificação de partículas em produtos parenterais biofarmacêuticos”. Essa metodologia de prova de conceito, juntamente com um risco associado ferramenta de classificação, fornece um meio pelo qual as empresas biofarmacêuticas podem sustentar suas atuais práticas de classificação de partículas com uma abordagem racional baseada no risco.
Uma metodologia padronizada
A metodologia padronizada baseia-se na prática atual do setor e baseia-se em fatores extraídos de orientações e artigos recentes sobre o tema. Pesquisamos os membros da equipe para entender como as abordagens de classificação de partículas e AQLs variavam em toda a indústria. Comparamos esses dados com outras pesquisas do setor, orientação e requisitos farmacopêicos em partículas visíveis para identificar práticas comuns, diferenças importantes e oportunidades para adicionar clareza. A equipe também identificou uma série de pré-requisitos - expectativas que devem estar em vigor antes de considerar a aplicação do método ou ferramenta. Os pré-requisitos incluem a expectativa de que um processo de inspeção visual 100% validado esteja em vigor, junto com um procedimento AQL e limites de processo ou controle para defeitos de partículas. Outras expectativas,
A metodologia avalia uma série de fatores de risco do paciente e aplica um sistema de pontuação simples para permitir que os usuários do setor calculem uma pontuação geral de risco para uma partícula visível em qualquer produto ou apresentação. O método considera tais fatores de risco como rota de administração, exposição do paciente, fonte de partículas e outros - desenvolvendo um quadro geral do risco do paciente. Esses fatores estão entre aqueles regularmente destacados na literatura como mais relevantes para o risco do paciente. 4 O risco relativo dos vários fatores é derivado da literatura atual, com a contribuição médica adicional de especialistas médicos e de segurança da indústria. Por exemplo, a equipe avaliou as vias subcutâneas de administração como representando um risco menor do que as injeções intravenosas.
A versão de prova de conceito da metodologia padronizada destina-se ao uso em toda a indústria biofarmacêutica e para aplicação com produtos parenterais. O objetivo principal da versão de prova de conceito é fornecer dados para sustentar as práticas atuais do setor - não para alterar como as empresas classificam as partículas visíveis, mas para fornecer dados que suportem as classificações atuais.
Qualquer partícula que seja encontrada durante qualquer parte do processo de inspeção pode ser aplicada à ferramenta, independentemente de sua classificação atual. Como ilustração, vamos considerar que uma partícula é identificada em um frasco de vacina. Como é dose baixa, dada apenas uma vez a um receptor, a exposição seria classificada como um risco baixo. Continuando o exemplo, se a dose for dada a uma pessoa saudável por via subcutânea, o fator paciente e a via de administração também serão classificados como de baixo risco. Combinar esses riscos baixos com uma partícula intrínseca nessa ilustração hipotética resultaria em um risco geral baixo para essa partícula para esse produto. Populações de pacientes de alto risco, vias de administração e doses freqüentes de alto volume resultariam em perfis de risco mais elevados.
Algumas das empresas envolvidas no desenvolvimento da metodologia padrão de prova de conceito também usaram a abordagem para apoiar discussões decorrentes de investigações. Ao alavancar as pontuações de risco da ferramenta de classificação de risco, os dados podem facilitar a tomada de decisões pelas principais partes interessadas.
Próximos passos
O trabalho já começou em uma segunda versão atualizada da metodologia e da ferramenta. A versão 2 se concentrará na aplicação da ferramenta em investigações, facilitando discussões internas sobre como classificar partículas visíveis e expandindo a abordagem inter-setorial apresentada na versão de prova de conceito - fornecendo dados documentados e racionais para apoiar discussões com terceiros. A Versão 2 também reavaliará algumas das áreas que foram redigidas da versão de prova de conceito para tornar a versão 2 mais abrangente e global em seu escopo.
A metodologia padronizada de prova de conceito e a ferramenta de classificação de riscoforam publicadas em uma seção dedicada no site da BioPhorum em https://www.biophorum.com/category/resources/particulate-control/particulate-control-about/ . Tanto a metodologia como a ferramenta são gratuitas para download e uso. Seu feedback é bem-vinda.
Referências:
  1. Bukofzer, S., Ayres, J., Chávez, A., Devera, M., Miller, J., Ross, D., Shabushnig, J., Vargo, S., Watson, H. e Watson, R., 2015. Perspectiva da indústria sobre o risco médico de partículas visíveis em medicamentos injetáveis. Revista PDA de ciência e tecnologia farmacêutica, 69 (1), pp.123-139.
  2. Langille, SE, 2013. Material particulado em medicamentos injetáveis. Revista PDA de Ciência e Tecnologia Farmacêutica, 67 (3), pp.186-200.
  3. Miller, J. Conseguindo Zero Partículas na Manufatura Parenteral: O Que Precisa Ser Feito? Farmacêutica Online; 4 de agosto de 2017; https://www.pharmaceuticalonline.com/doc/achieving-zero-particulates-in-parenteral-manufacturing-what-needs-to-be-done-0001
  4. Ayres, J. Conduzindo Avaliações Clínicas de Risco para Material Particulado Visível em Preparações Parentais. PDA Journal of Farmacêutica Ciência e Tecnologia 2018, pré-publicado online. DOI: 10.5731 / pdajpst.2018.008615
Sobre o autor:
Scott Ewan é um facilitador do Grupo de Operações BioPhorum . Em mais de 25 anos na indústria farmacêutica, ele esteve envolvido em papéis desde a descoberta de medicamentos até a fabricação e o lado comercial. A maior parte de sua experiência farmacêutica, no entanto, tem sido na criação e gerenciamento de atividades de melhoria de processos em operações de fabricação de pequenas moléculas e formas sólidas de dosagem. Lateralmente, ele se mudou para atividades relacionadas com a transferência de novos produtos de locais de desenvolvimento para instalações comerciais e no desenvolvimento e transferência de tecnologia. Ewan agora facilita o fluxo de trabalho de Inspeção Visual / Controle de Partículas para a BioPhorum, ajudando líderes globais de inspeção visual a implementar mudanças positivas em toda a indústria.

Comentários

Não há comentários postados ainda. Seja o primeiro!